预科二化学笔记
本页目录
一、原子结构与元素周期性质#
1. 绪论#
设某微观粒子. 如果它同时显示出波动性与粒子性,则称这种性质为波粒二象性,它是微观粒子的基本属性之一. 1909 年,爱因斯坦(Einstein)指出电磁辐射必须同时具有波动性和粒子性;1923 年,德布罗意(de Broglie)提出实物粒子也具有波粒二象性的假说.
设某具有质量的粒子. 如果它伴随一个波长为 的波,则称该波为 de Broglie 波,其波长与普朗克(Planck)常数 和粒子的动量 有关:
物质波可以在电子、其他基本粒子、原子、甚至分子中被观测到.
测不准原理(不确定性原理):1927 年海森堡(Heisenberg)提出,微观粒子的位置与动量不能同时有确定值:
其中 是位置的不确定量, 是动量的不确定量. 测不准原理适用于包括宏观物体在内的所有物体.
因为玻尔(Bohr)模型既无法解释定态中的电子为什么不发出电磁辐射,也无法说明氢原子光谱的强度与精细结构,所以量子力学改用波函数和与其对应的能量来描述微观粒子的运动状态.
2. 氢原子结构#
2.1 薛定谔(Schrödinger)方程
Schrödinger 根据波粒二象性的概念提出了描述微观粒子运动的基本方程——Schrödinger 方程,它是一个二阶偏微分方程:
其中 是波函数, 是质量, 是能量, 是 Planck 常数, 是势能,、、 是空间直角坐标.
对于氢原子, 为电子的质量,势能是电子与原子核之间的静电势能:
其中 是电子电荷, 是真空介电常数, 是电子与原子核的距离.
2.2 波函数与原子轨道
任何微观体系的运动状态都可以用一个波函数 来描述. 不像经典的机械波那样有直观的物理图象,但可以从三点认识:
- 代表体系的运动状态,它既有大小,又有正负,反映了微粒的波动性;
- 反映处于状态 的微粒在空间某点单位体积中出现的概率;
- 由 的数学表达式可以求出体系的各种性质,如能量、角动量等.
设 为描述微观体系运动状态的波函数. 如果 是 Schrödinger 方程的合理解,则称 的空间图象为原子轨道(又称原子轨函).
波函数的空间图象就是原子轨道,原子轨道的数学表示式是波函数,二者常作同义语使用,即波函数 Schrödinger 方程的合理解 原子轨道.
本身没有明确的物理意义, 有明确的物理意义. 设 为描述电子运动状态的波函数. 如果 表示电子在原子核外空间某处单位体积内出现的概率,则称 为概率密度(几率密度). 掌握了概率密度,就可以掌握核外电子的运动状态.
2.3 四个量子数
要得到氢原子 Schrödinger 方程合理的解,必须引入三个量子数 、、,它们的取值和相互关系如下:
- 主量子数 ;
- 角量子数 ;
- 磁量子数 .
只有一套允许的量子数组合,才能解出合理的波函数 .
(1)主量子数 :描述电子层离核的远近与电子层能量的高低. 取值:取零以外的正整数,每一个数代表一个电子层(主层):
- 依次对应第 电子层,电子层符号依次为 K、L、M、N、O.
结论: 越小,电子层离核越近,能量越低.
(2)角量子数 :取值:,含义有三点:
- 在多电子原子中与 一起决定电子亚层的能量, 值越小,亚层能量越低;
- 每一个 值决定电子层中的一个亚层;
- 每一个 值代表一种电子云或原子轨道的形状.
其中 对应的电子亚层符号依次为 s、p、d、f.
(3)磁量子数 :描述原子轨道或电子云在空间的取向. 取值:受 的限制,:
- 时 ,有 条轨道;
- 时 ,有 条简并轨道;
- 时 ,有 条简并轨道.
设同一亚层中有若干原子轨道. 如果这些轨道的能量相同,则称它们为简并轨道,其数目为 . 根据量子数 、、 的取值要求,原子轨道的数目为:
- 时 条,即 ;
- 时 条,即 、;
- 时 条,即 、、.
即同一电子层的原子轨道总数为 .
(4)自旋量子数 :描述核外电子的自旋状态(绕电子自身的轴旋转运动). 取值:
(5)小结:一个原子轨道由 、、 三个量子数确定;一个电子的运动状态必须用 、、、 四个量子数描述.
2.4 波函数的径向部分与角度部分
精确求解 Schrödinger 方程时,需要先作坐标变换,把直角坐标换成球坐标 :
解得的波函数 可以分成径向部分与角度部分:
原子的单电子波函数又称原子轨道波函数,例如 即 轨道, 即 轨道, 即 轨道.
例:氢原子基态(,,)波函数的径向部分和角度部分分别为
二者相乘得
其中 pm,称为 Bohr 半径. 基态的径向部分随 的增大而减小,角度部分与 、 无关,是球形对称的.
波函数的角度部分图 (注意标正负号):
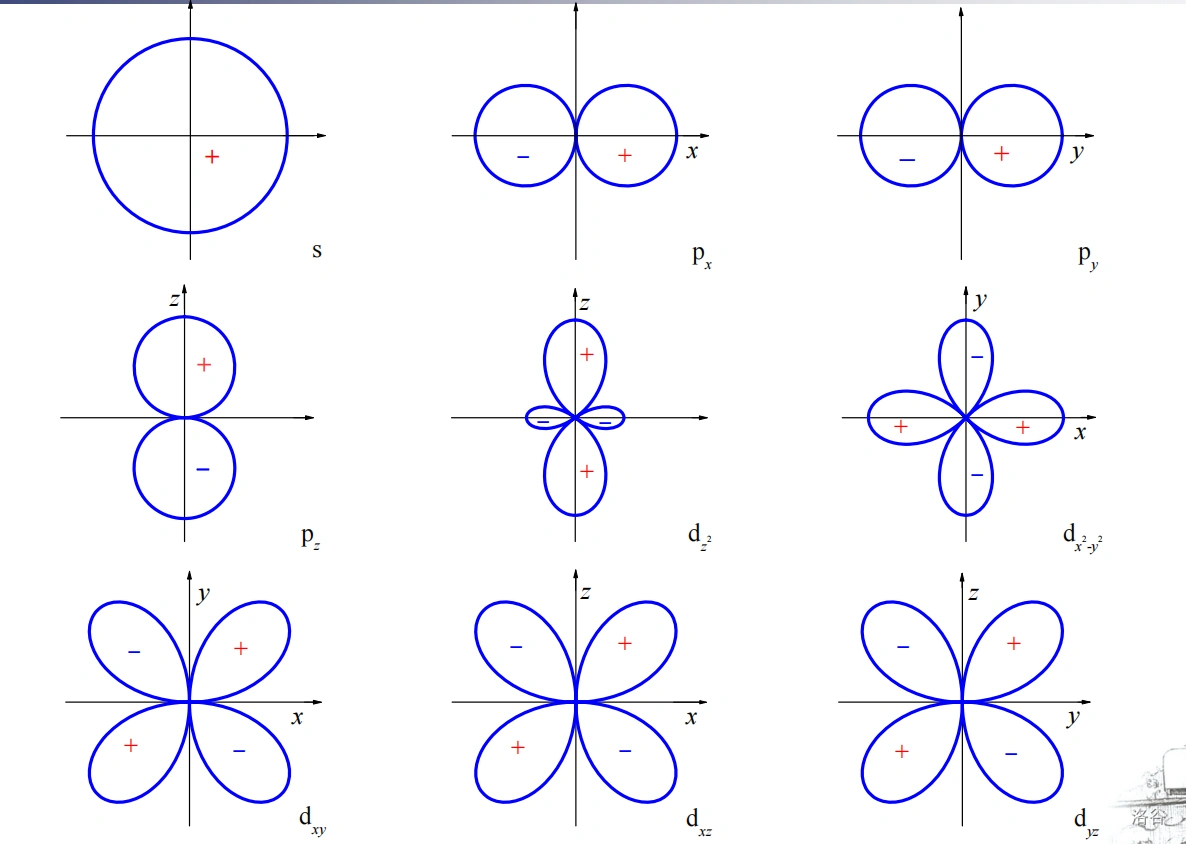
轨道的角度分布图是球形, 轨道是双球形, 轨道一般是四叶形;图上的正负号表示 的正负值.
2.5 概率密度与电子云
表示原子核外电子出现的概率密度. 设对氢原子中的一个电子在核外的情况进行多次重复观察,并记录电子在核外空间每一瞬间出现的位置,统计其结果. 如果所得到的空间图像就像在原子核外笼罩着一团电子形成的云雾,则形象地称其为电子云.
电子云是电子在核外空间出现概率密度分布的形象化描述,是 的具体图像. 轨道的概率密度与电子云常用两种图表示:
- 等密度面图:曲面上的数字表示该处的概率密度;
- 界面图:界面内电子的概率大于 90%.
2.6 径向分布函数
3. 多电子原子结构#
3.1 多电子原子轨道能级
(1)Pauling 原子轨道近似能级图:
能级由低到高排列如下图所示:
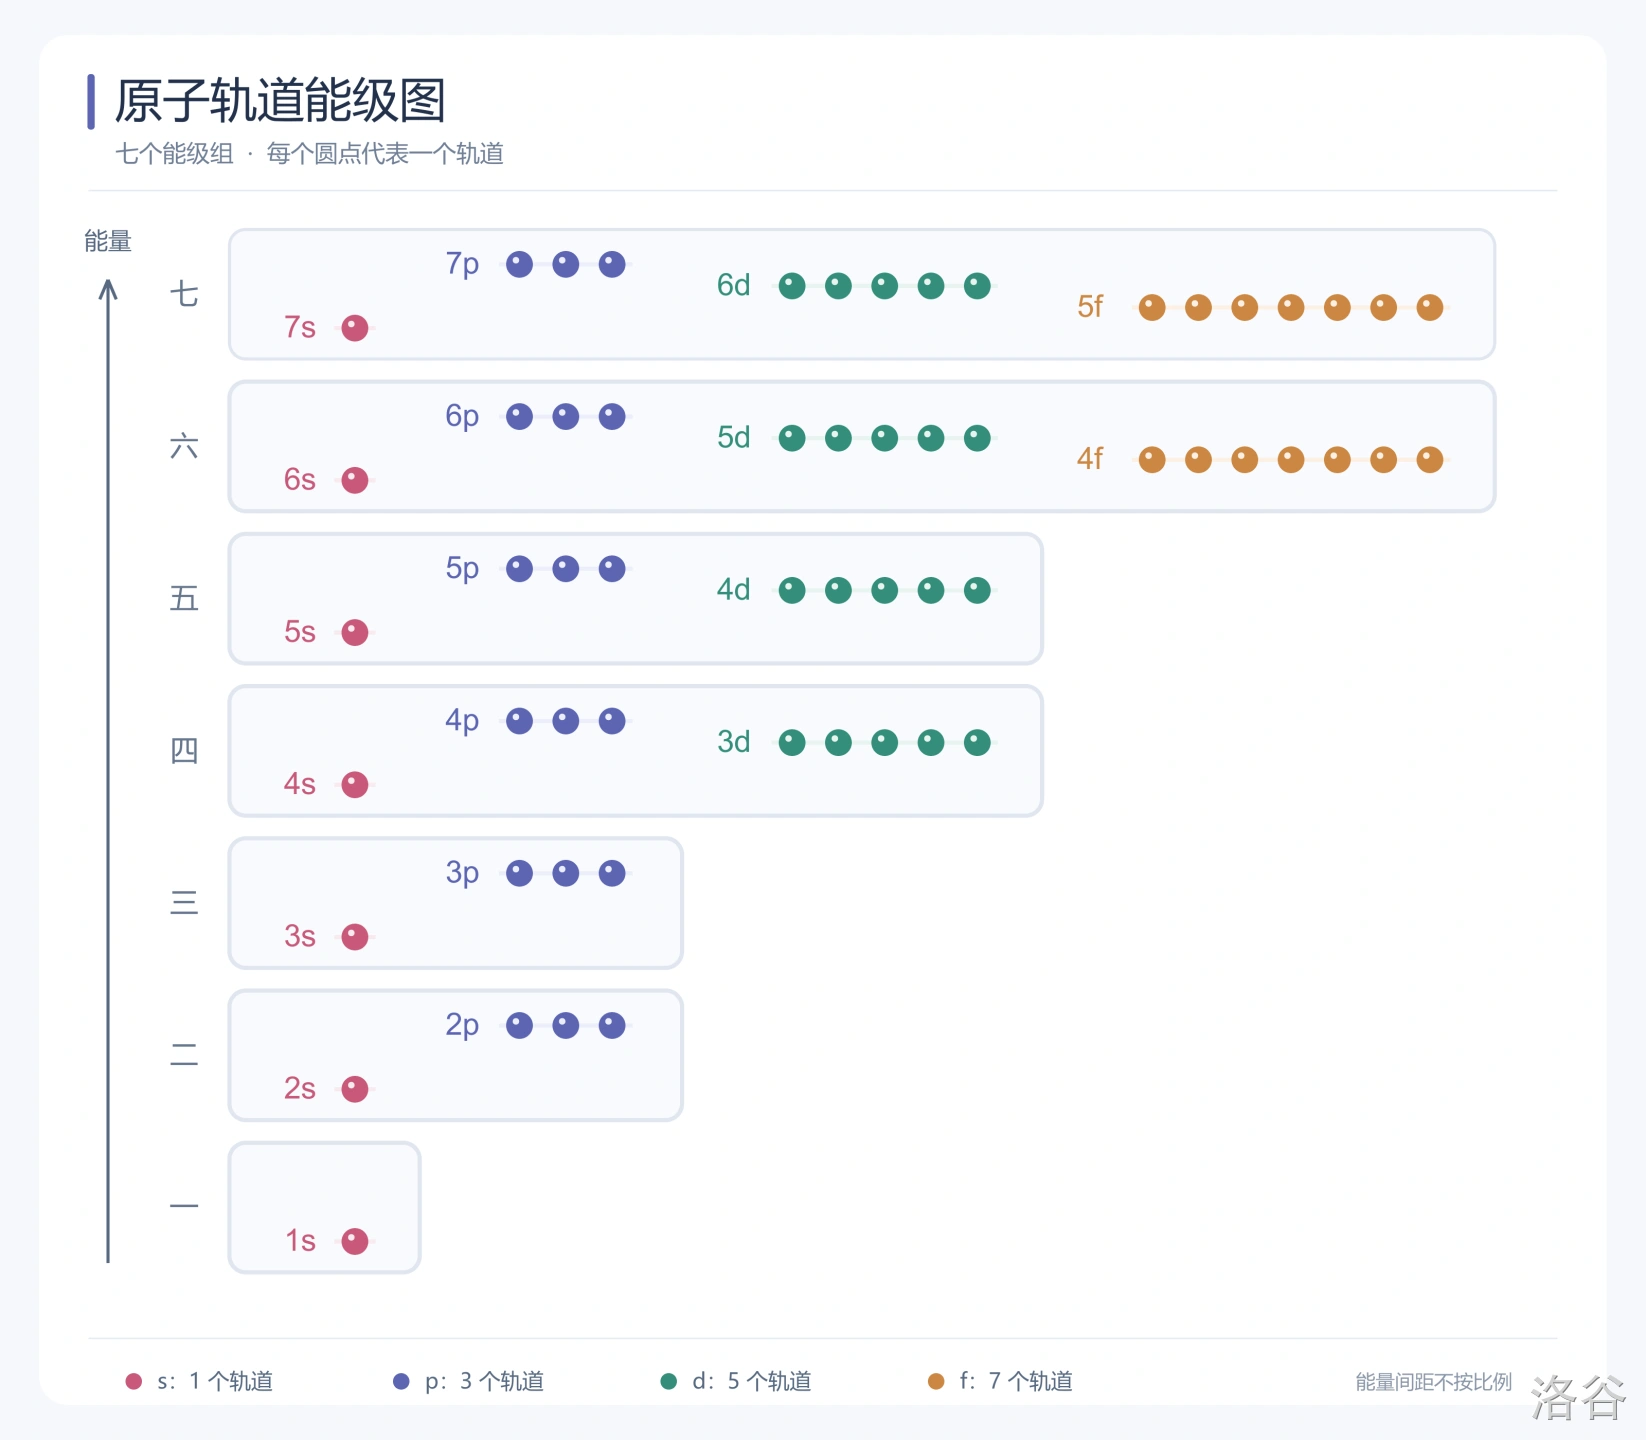
- 相同的能级,能量随 的增大而升高;
- 相同的能级,能量随 的增大而升高;
- 和 均不相同时,有时出现「能级交错」,如 .
徐光宪能级高低的近似原则:.
- 整数部分:表示在第几组;
- 小数部分:越小,能量越低.
例:第四能级组 ,对应的 分别为 、、;第六能级组 ,对应的 分别为 、、、.
(2)Cotton 原子轨道能级图:
各原子轨道的能量随原子序数的变化如下图所示:
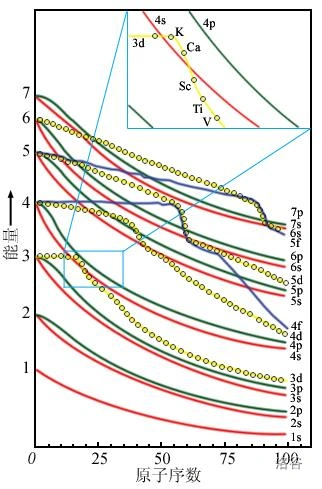
相关性质:
- 相同的氢原子轨道的简并性;
- 原子轨道的能量随原子序数的增加而降低;
- 随着原子序数的增大,原子轨道产生能级交错现象.
(3)屏蔽效应:由核外电子云抵消一些核电荷的作用.
在多电子原子中,每个电子除受到原子核()的吸引外,同时还受到其它()个电子的排斥. 其它电子对此电子的排斥作用,实际上相当于部分地抵消(或削弱)了原子核对该电子的吸引.
为屏蔽常数,可由 Slater 规则算得;, 为有效核电荷数.
Slater 规则:
- 分组:;
- 外层:;
- 同组:,对 电子 ;
- 邻组:、 电子 ,、 电子 ;
- 内组:.
例:求碳原子 电子的屏蔽常数.
碳原子的电子排布为 ,故
能级除了取决于主量子数 外,还与角量子数 有关.
(4)钻穿效应:电子进入原子内部空间,受到核较强的吸引作用.
相同时, 越小的电子,钻穿效应越明显,能量越低.
3.2 核外电子的排布
(1)基态原子核外电子排布规则:
- 能量最低原理:电子在核外排列应尽先分布在低能级轨道上,使整个原子系统能量最低;
- Pauli 不相容原理:每个原子轨道最多容纳两个自旋方式相反的电子;
- Hund 规则:在 和 相同的轨道上分布的电子,将尽可能分占 值不同的轨道,且自旋平行.
(2)基态原子的核外电子在各原子轨道上的排布顺序:
- 出现 轨道时,按照 、、 顺序排布;
- 、 轨道均出现时,按照 、、、 顺序排布.
核外电子排布顺序的帮助记忆图如下:
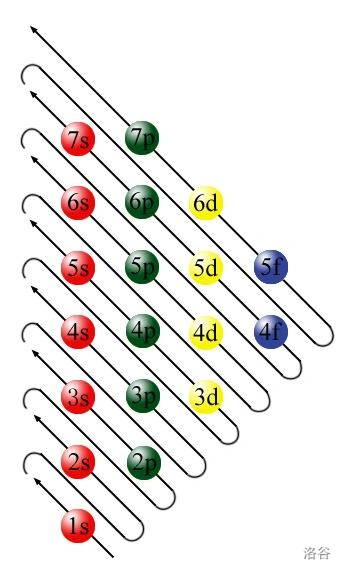
半满全满规则:、、 轨道处于半满、全满、全空时能量更低、更稳定. 其中全满为 、、,半满为 、、,全空为 、、.
例:()的电子排布为 ,()为 ,其中 表示与氩原子相同的原子芯.
4. 原子结构与元素周期表#
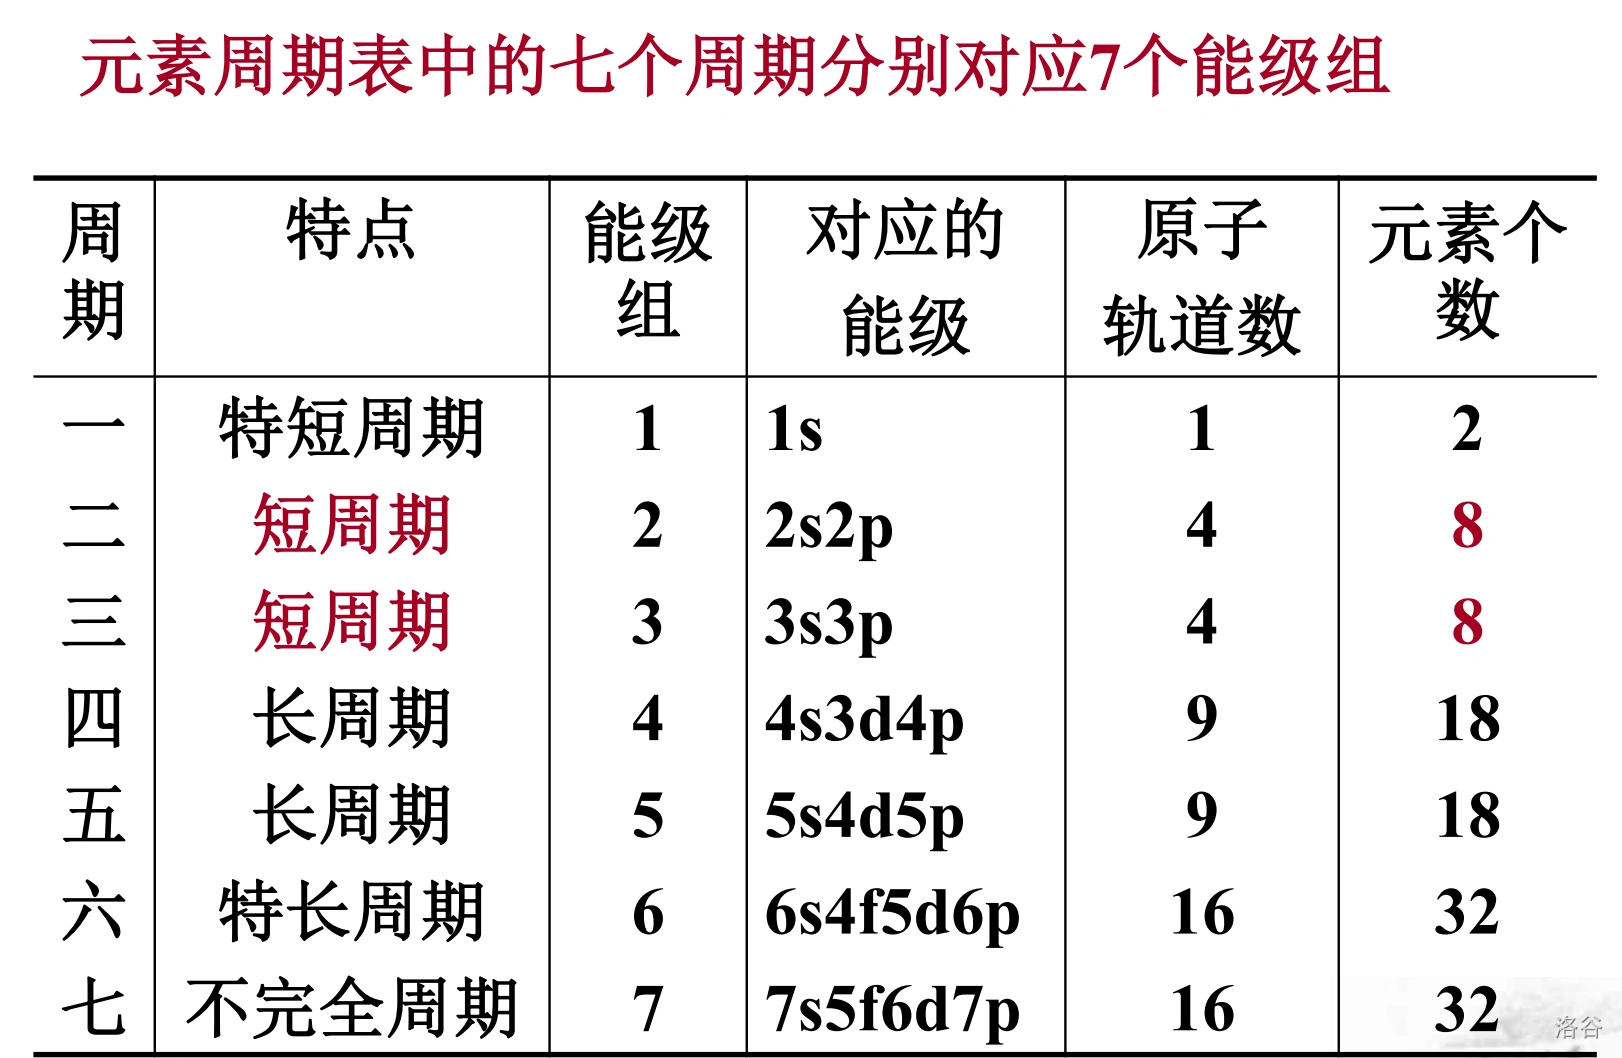
4.1 元素的周期
元素周期表中各个周期的参数如下图所示:
4.2 元素的族
从左到右,各列对应的族依次为:
- 第 1、2、13~17 列为主族(、、~),主族的族序数等于价电子总数;稀有气体( 除外) 为 ,通常称为零族;
- 第 3~7、11、12 列为副族(~、、),前 5 个副族的价电子数等于族序数,、 按 轨道上的电子数划分;
- 第 8、9、10 列元素称为 族,价电子排布为 .
4.3 元素的分区
元素周期表中价电子排布类似的元素集中在一起,分为 5 个区,并以最后填入的电子能级代号作为区号:
- 区:;
- 区:;
- 区:( 无 电子);
- 区:;
- 区:.
、 为 区,~ 为 区,、 为 区,~ 为 区,镧系和锕系为 区.
5. 元素性质的周期性#
5.1 原子半径
对于主族元素:
- 从左到右,原子半径依次减小;
- 从上到下,原子半径依次增大.
对于过渡元素:
- 从左到右,原子半径缓慢减小;
- 从上到下,原子半径增大:由 到 增大较明显,由 到 因镧系收缩而增大很少.
在同一周期中,原子半径变化受两个因素制约:
- 核电荷数增加,引力增强,原子半径减小;
- 核外电子数增加,斥力增强,原子半径增大.
但是增加的电子不足以完全屏蔽核电荷,故从左到右,有效核电荷 增大,原子半径减小.
对于过渡元素,电子填充在 层,屏蔽作用大, 增加不多,原子半径减小缓慢.
对于 、 元素, 构型,屏蔽显著,原子半径略有增大.
对于镧系、锕系元素(即内过渡元素),电子填入 亚层,屏蔽作用更大, 增加更小,原子半径减小更不显著.
镧系收缩:镧系元素从镧()到镱()原子半径依次更缓慢减小的事实.
- 内部效应:镧系中相邻元素的半径十分接近,用普通的化学方法很难分离;
- 外部效应:使第五、六周期的同族过渡元素性质极为相似,往往在自然界共生,且相互不易分离.
5.2 电离能
设某基态气体原子. 如果它失去电子成为带一个正电荷的气态正离子,则称这一过程所需要的能量为第一电离能,记为
设某 价气态正离子. 如果它失去电子成为 价气态正离子,则称这一过程所需要的能量为第二电离能,记为
以此类推.
- 同一族从上到下, 变小;
- 同一周期从左到右,短周期 增大,长周期的前半部分 增加缓慢.
最小, 最大.
、、、、、 电离能较大(半满、全满).
5.3 电子亲和能
设某元素的气态原子处于基态. 如果它获得一个电子成为 价气态负离子,则称这一过程所放出的能量(取负值)为电子亲和能,记为
由 价气态负离子再获得一个电子时要克服负电荷之间的排斥力,因此要吸收能量,相应的电子亲和能为正值.
- 同一周期从左到右, 的负值增加,卤素的 呈现最大负值;
- 同一族从上到下,大多 的负值减小,但第二周期的 、 原子半径小、电子云密度大,接受电子时电子间斥力大,其 的负值反比同族的 、 小.
、 均为正值或接近零,故这些元素不易获得电子形成稳定负离子.
5.4 电负性
设原子处于分子中. 如果在分子中该原子吸引电子,则称原子在分子中吸引电子的能力为元素的电负性,记为
- 同一周期从左到右, 增大;
- 同一族从上到下, 减小.
电负性计算公式:
其中 为 轨道电子数, 为 轨道电子数, 为 轨道电子平均能量, 为 轨道电子平均能量.
二、分子结构与共价键#
1. 价键理论#
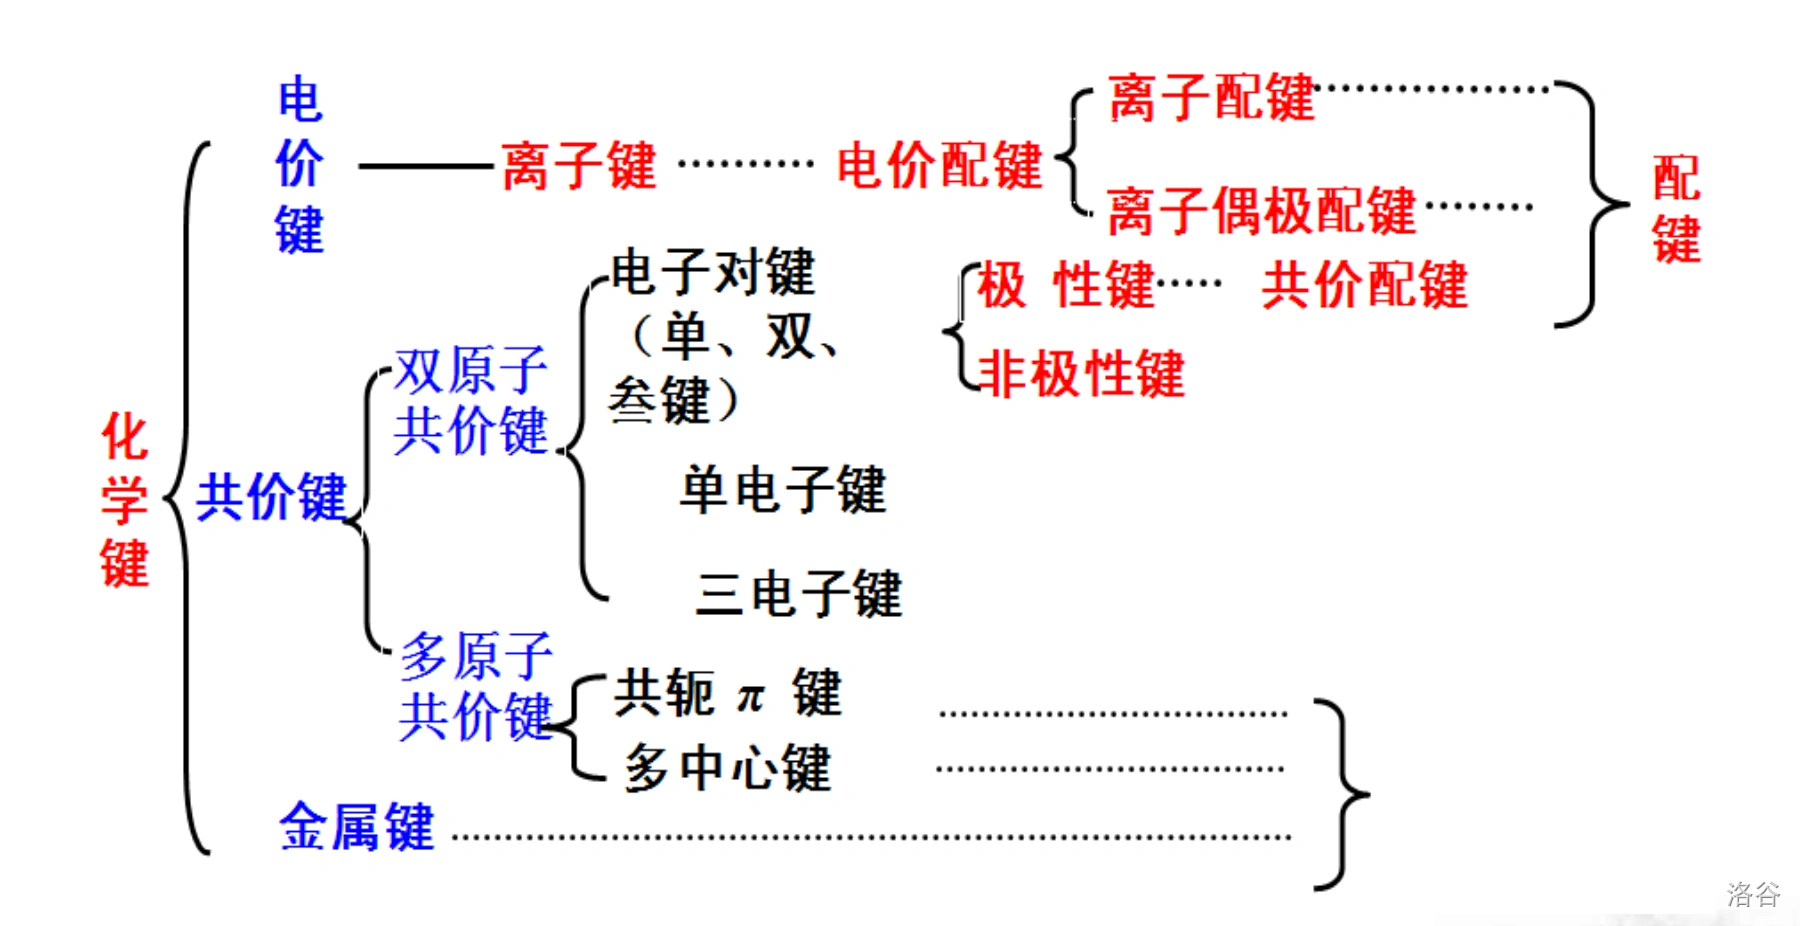
设分子由若干原子组成. 如果分子内部原子之间存在强相互作用力,则称该强相互作用力为化学键.
化学键的分类如下图所示:
1.1 共价键的形成
分子的稳定性是因为共享电子对服从八隅律.
两个中性原子间通过共用电子对形成分子,是基于电子定域于两原子之间,形成了一个密度相对大的电子云,这就是价键理论的基础.
共价键的形成条件:
- 键合双方各提供自旋方向相反的未成对电子;
- 键合双方原子轨道应尽可能最大程度地重叠;
- 能量最低原理.
1.2 共价键的本质
共价键的本质是原子轨道重叠,原子核间电子概率密度大,吸引原子核而成键.
1.3 共价键的特征
(1)饱和性:
一个原子有几个未成对电子,一般就只能和几个自旋方向相反的电子配对成键. 说明一个原子形成共价键的能力是有限的,决定了共价键具有饱和性.
在特定条件下,也可被拆开为单电子而参与成键(如 的形成):
- 原子外层有空轨道;
- 被结合的原子电负性大.
(2)方向性:
每种元素的原子能提供用于形成共价键的原子轨道具有一定的方向.
成键电子的原子轨道只有沿轨道伸展方向进行重叠,才会有最大重叠( 轨道除外),所以有方向性.
1.4 共价键的键型
设两个原子轨道沿键轴方向重叠,键轴即原子核之间的连线. 如果重叠轨道的电子云密度沿键轴方向的投影为圆形、绕键轴对称,则称这样的共价键为 键,形象地称为「头碰头」.
设两个原子轨道沿键轴方向重叠. 如果重叠轨道的电子云密度绕键轴不完全对称,则称这样的共价键为 键,形象地称为「肩并肩」.
设两个 轨道相互重叠. 如果由此形成共价键,则称该共价键为 键.
设成键原子一方有孤对电子,另一方有空轨道. 如果两原子以这种方式成键,则称该共价键为配位键.
2. 杂化轨道理论#
2.1 杂化轨道的概念
设原子在成键时能级相近的价电子轨道相混. 如果相混后形成新的价电子轨道,则称该新的价电子轨道为杂化轨道.
杂化前后轨道数目不变. 同一原子中能级相近的 个原子轨道,组成 个杂化轨道.
杂化后轨道伸展方向、形状和能量发生改变.
即杂化后的轨道发生以下变化:
- 轨道成分改变;
- 轨道能量改变;
- 轨道形状改变.
所造成的结果是更有利于成键.
2.2 杂化轨道的类型
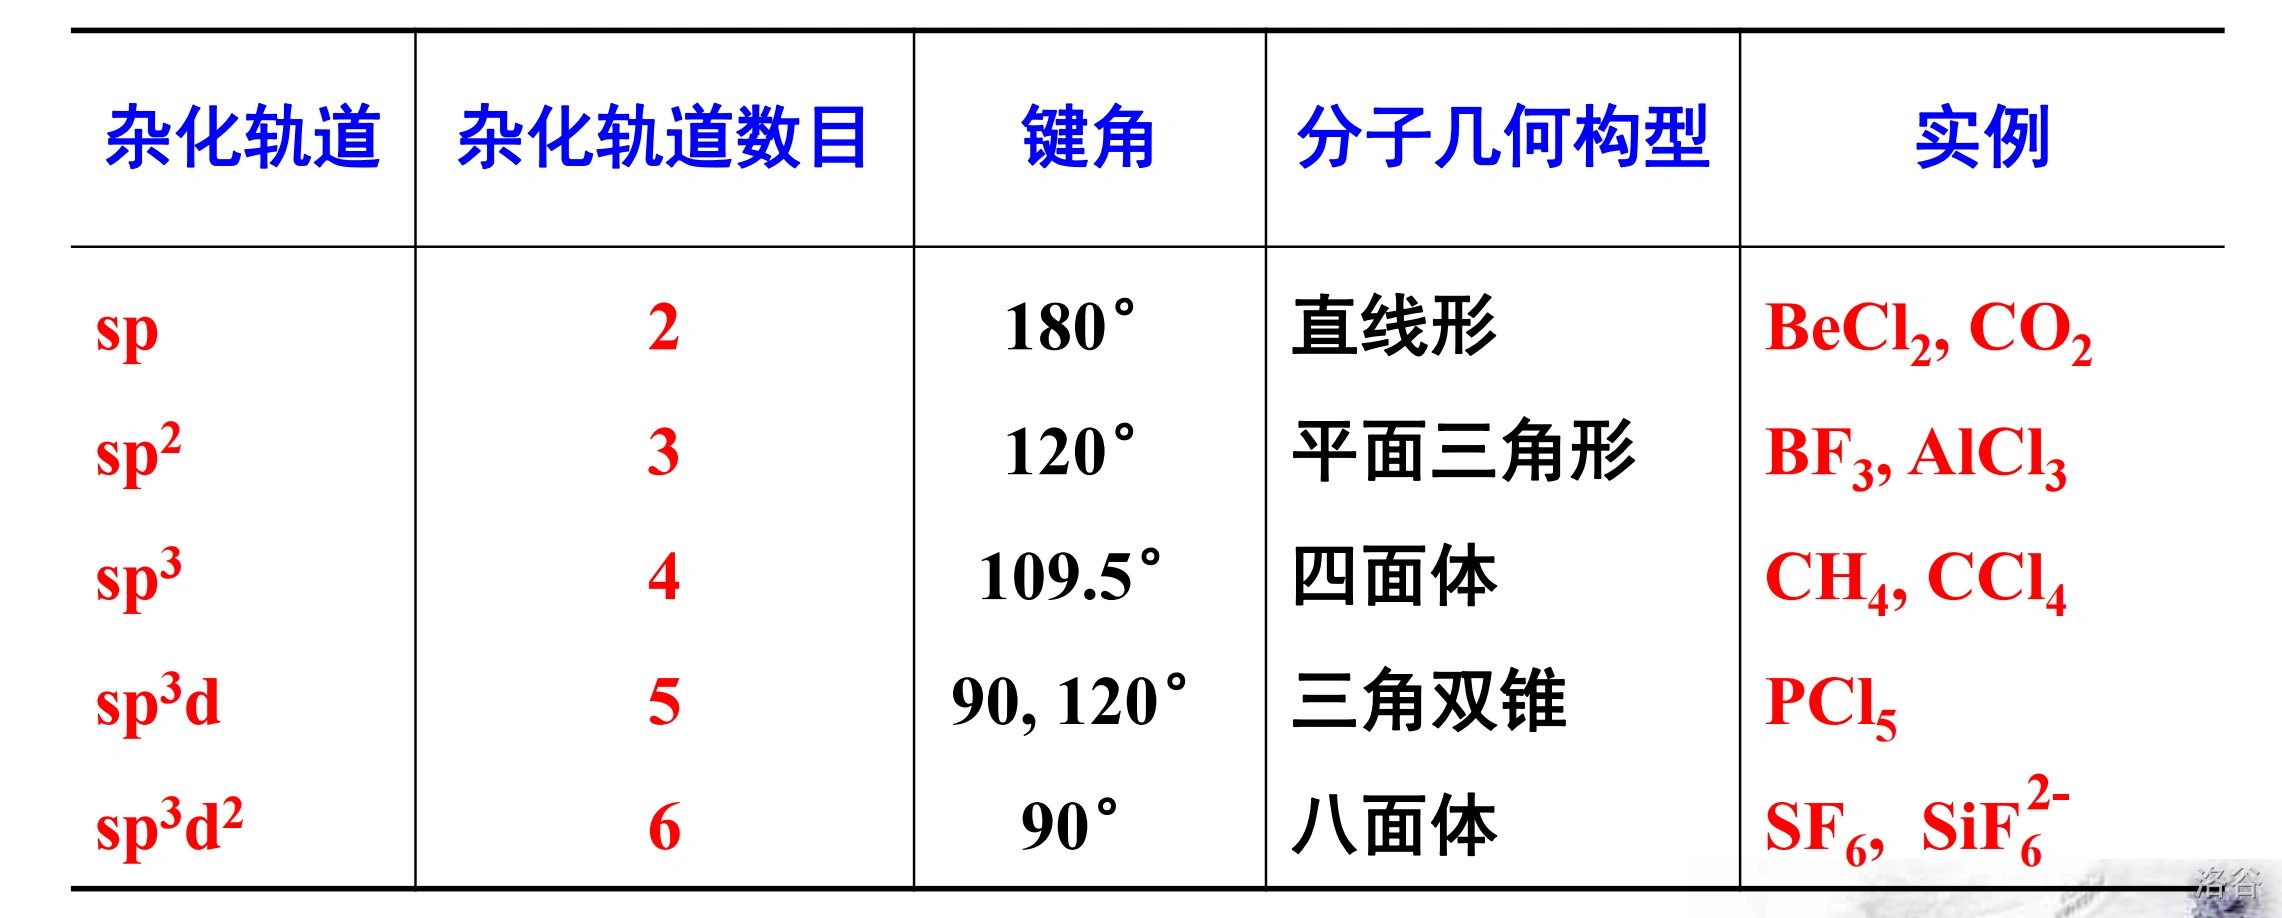
(1) 型杂化:
- 杂化:键角 ,空间构型为正四面体;
- 杂化:键角 ,空间构型为平面正三角形;
- 杂化:键角为 ,空间构型为直线形.
(2) 型杂化:
- 杂化:空间构型为三角双锥;
- 杂化:空间构型为八面体.
2.3 杂化轨道与分子空间构型
杂化轨道类型与分子空间构型的对应关系如下图所示:
3. 价层电子对互斥理论(VSEPR)#
3.1 基本要点
分子的几何构型取决于中心原子的价电子层电子对数 ,价层电子对尽可能远离,以使斥力最小.
3.2 分子几何构型的预测
分子或离子几何构型的推断步骤:
- 确定中心原子的价层电子对数;
- 确定孤对电子数和分子空间构型.
价层电子对数 、孤对电子数与分子空间构型的对应关系如下表:
| 价层电子对数 | 孤对电子数 | 分子空间构型 |
|---|---|---|
| 2 | 0 | 直线形 |
| 3 | 0 | 平面三角形 |
| 3 | 1 | V 形 |
| 4 | 0 | 正四面体 |
| 4 | 1 | 三角锥 |
| 4 | 2 | V 形 |
| 5 | 0 | 三角双锥 |
| 5 | 1 | 跷跷板形 |
| 5 | 2 | T 形 |
| 5 | 3 | 直线形 |
| 6 | 0 | 八面体 |
| 6 | 1 | 四方锥 |
| 6 | 2 | 平面正方形 |
VSEPR 的相关内容预科一已详细介绍,这里不再赘述.
4. 分子轨道理论#
4.1 分子轨道理论要点
设分子中的电子在分子轨道中运动,其运动状态用波函数 表示. 如果 由原子轨道线性组合而成(分子轨道数目与参加组合的原子轨道数目相等),则称 为分子轨道.
原子轨道组合方式不同,把分子轨道分为 轨道和 轨道.
原子轨道线性组合遵循三原则:
- 能量相近;
- 对称性匹配;
- 最大重叠.
电子在分子轨道中填充的原则:
- 能量最低原理;
- Pauli 不相容原则;
- Hund 规则.
(1) 原子轨道的组合:
设由 原子轨道组合成分子轨道. 如果该分子轨道的电子云沿键轴圆柱形对称分布,则称其为 分子轨道,其中成键分子轨道记为
反键分子轨道记为
的分子轨道式:.
(2) 原子轨道的组合:
「头碰头」时形成 分子轨道,「肩并肩」时形成 分子轨道.
4.2 分子轨道能级图
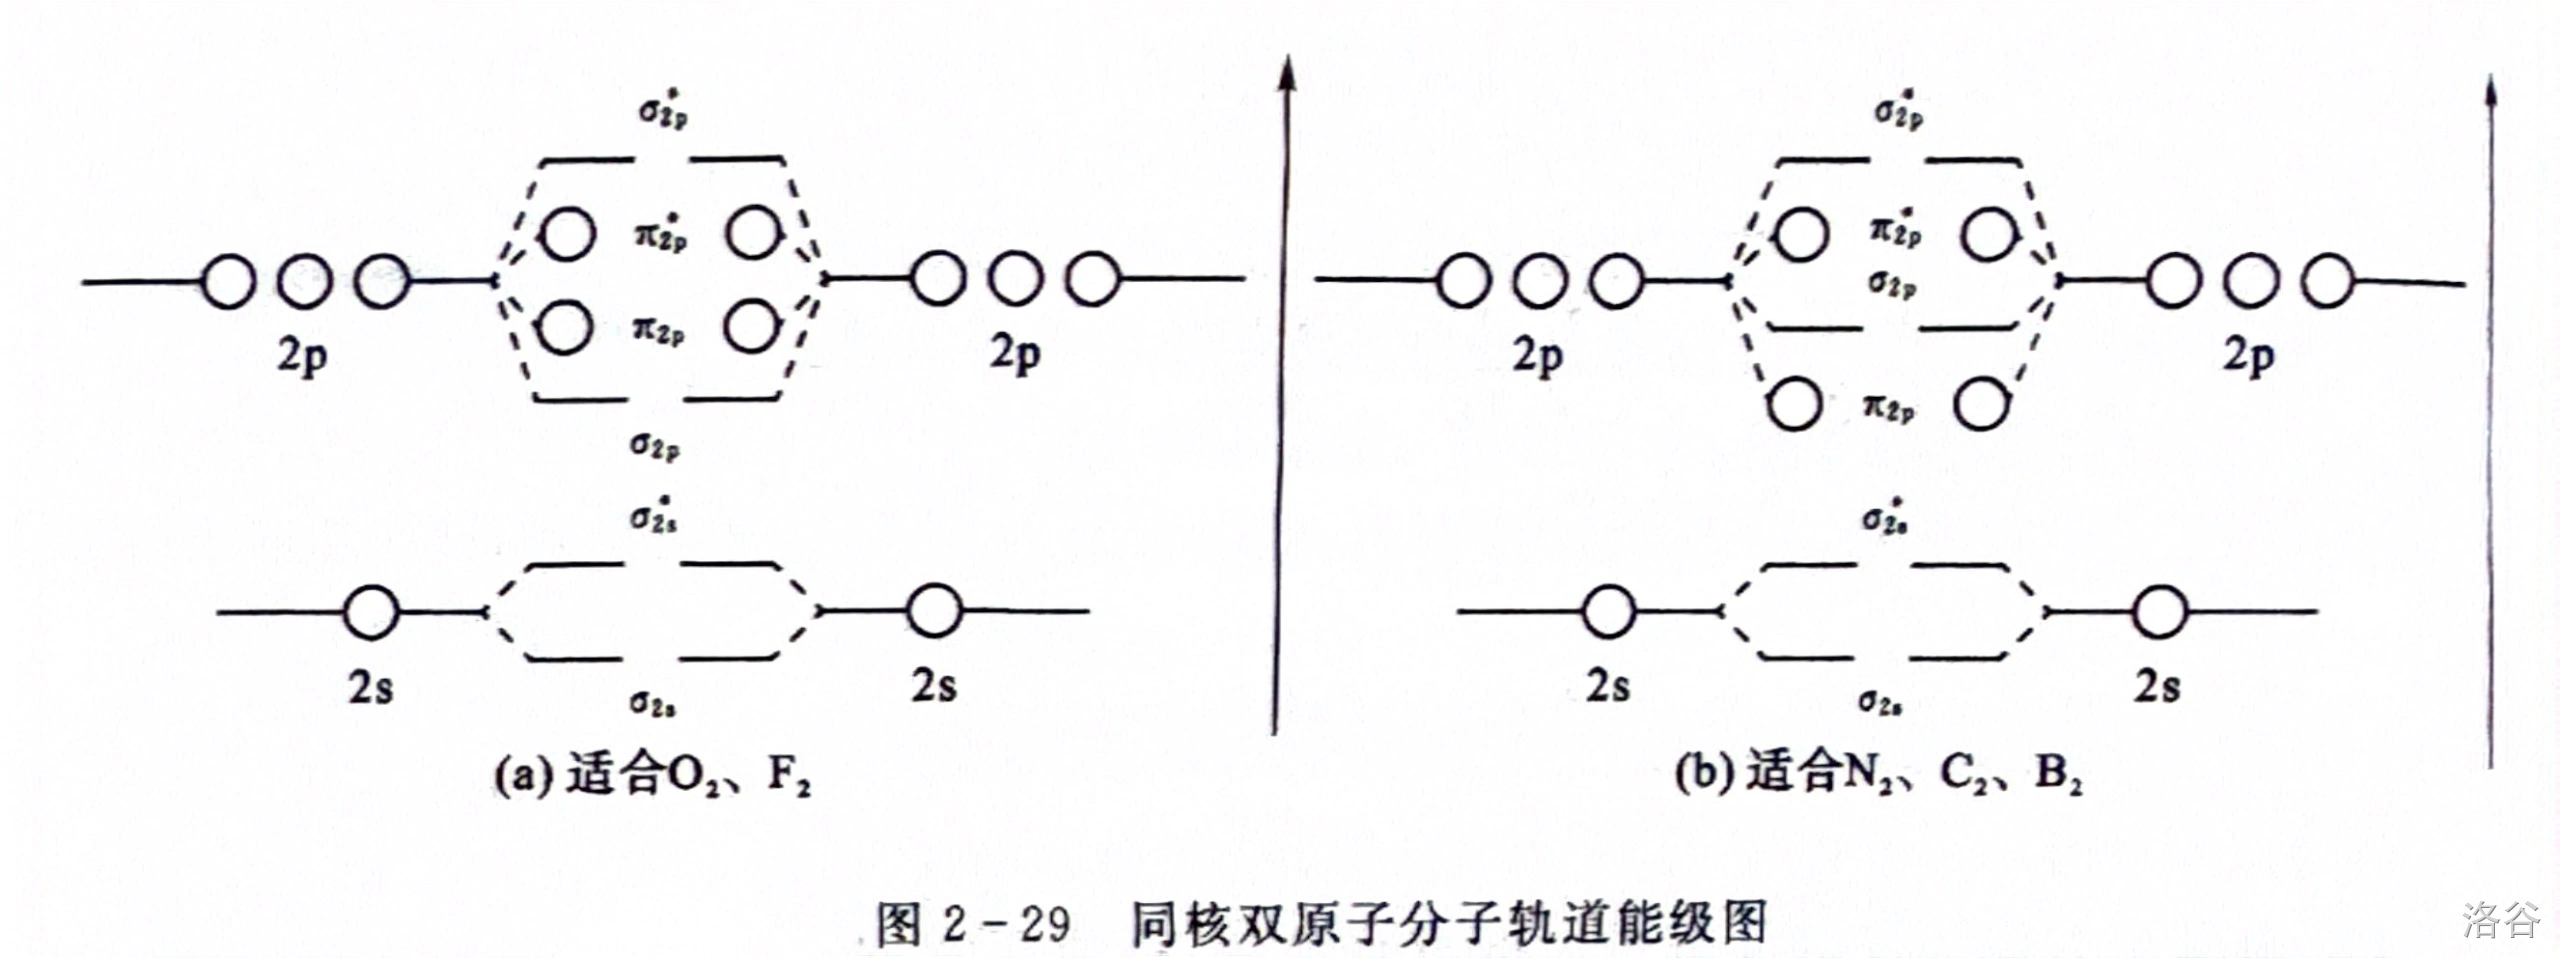
(1)同核双原子分子轨道能级图:
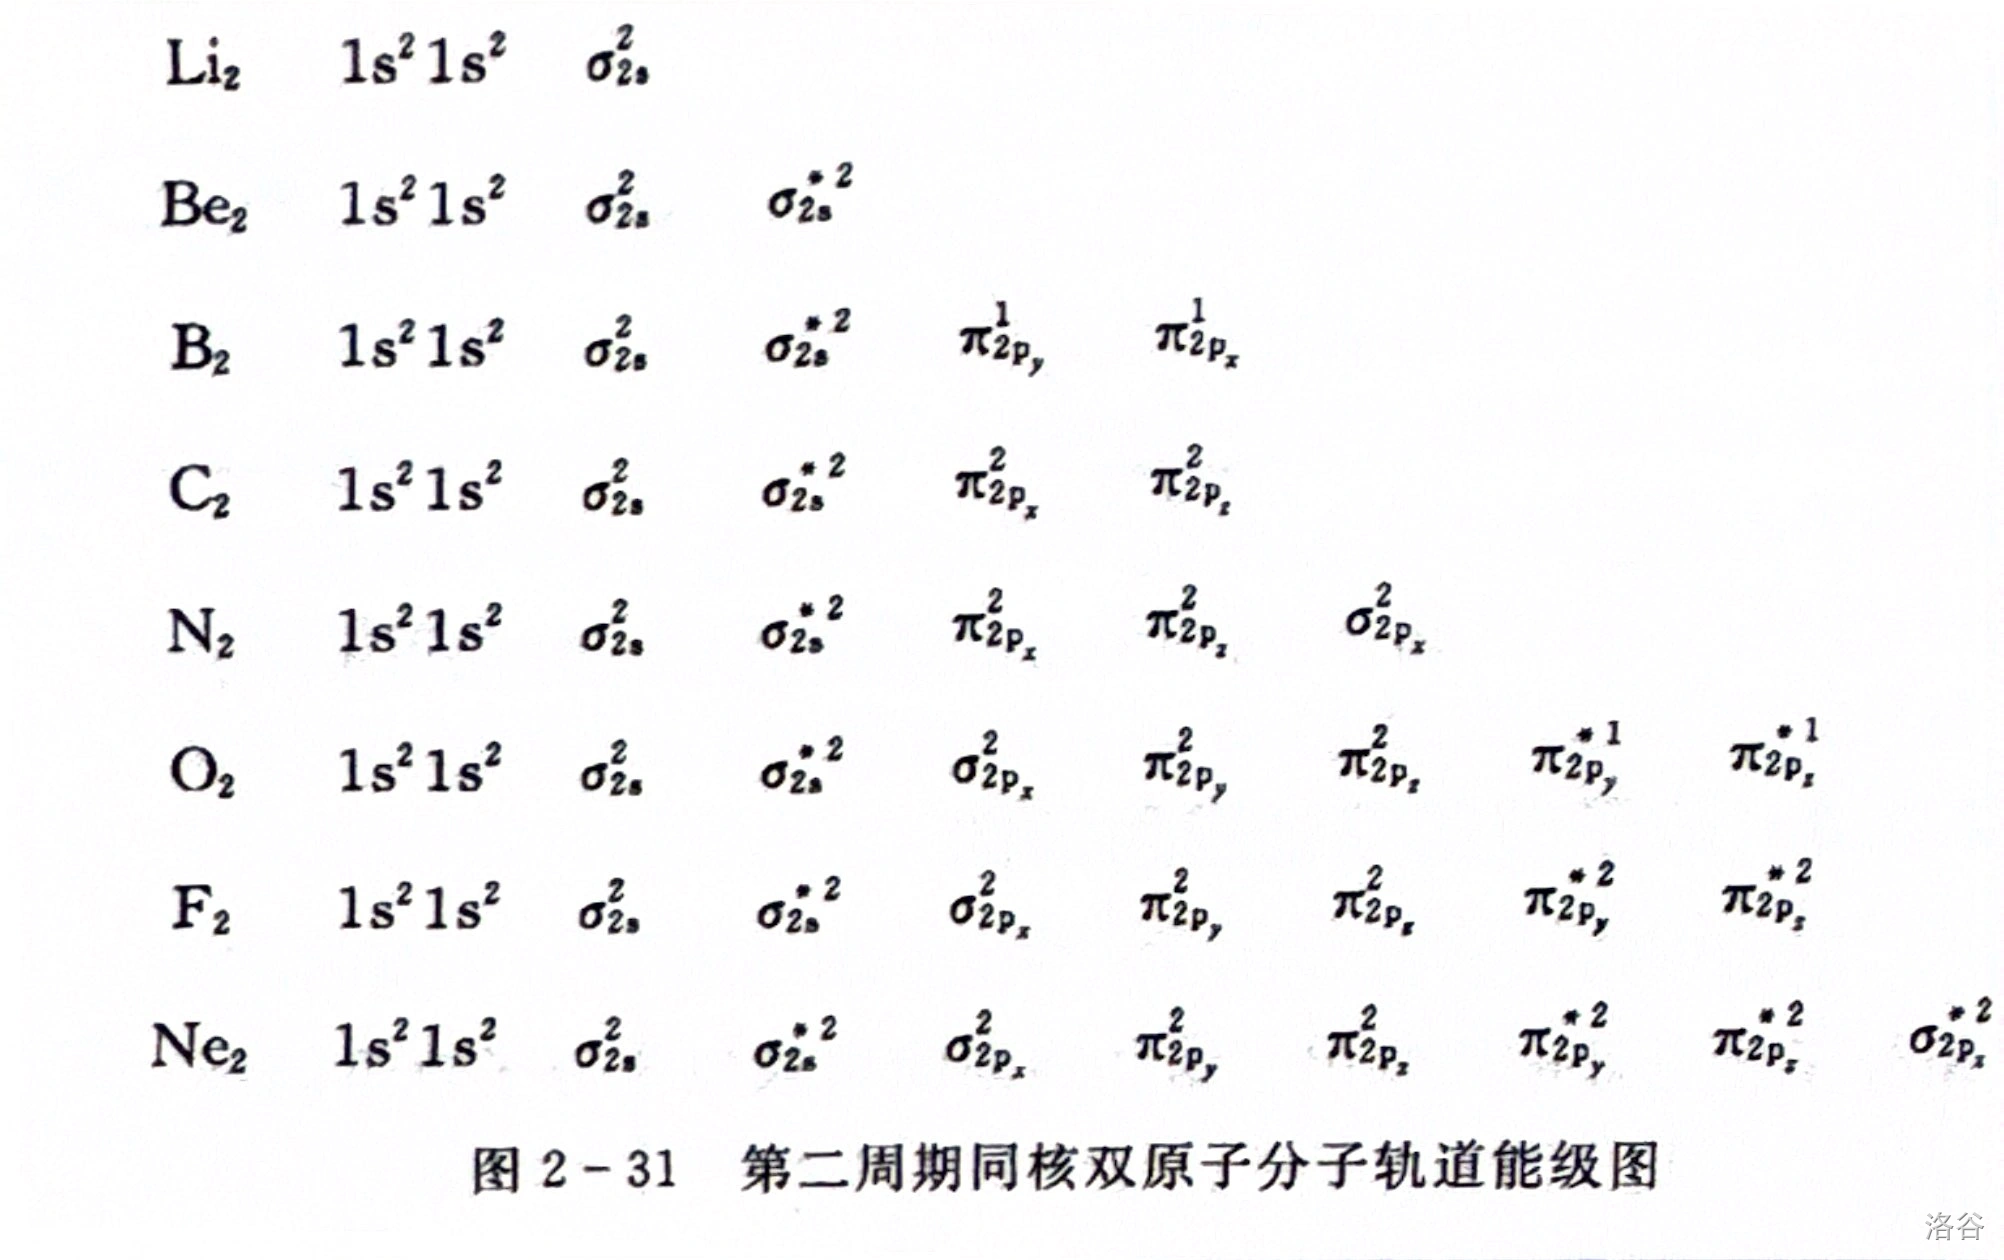
第二周期同核双原子分子的分子轨道能级由低到高如下图所示,随原子序数的增大, 与 的相对高低发生交错:、、 中 低于 ,、 中 低于 .
(2)同核双原子分子轨道的电子排布式:
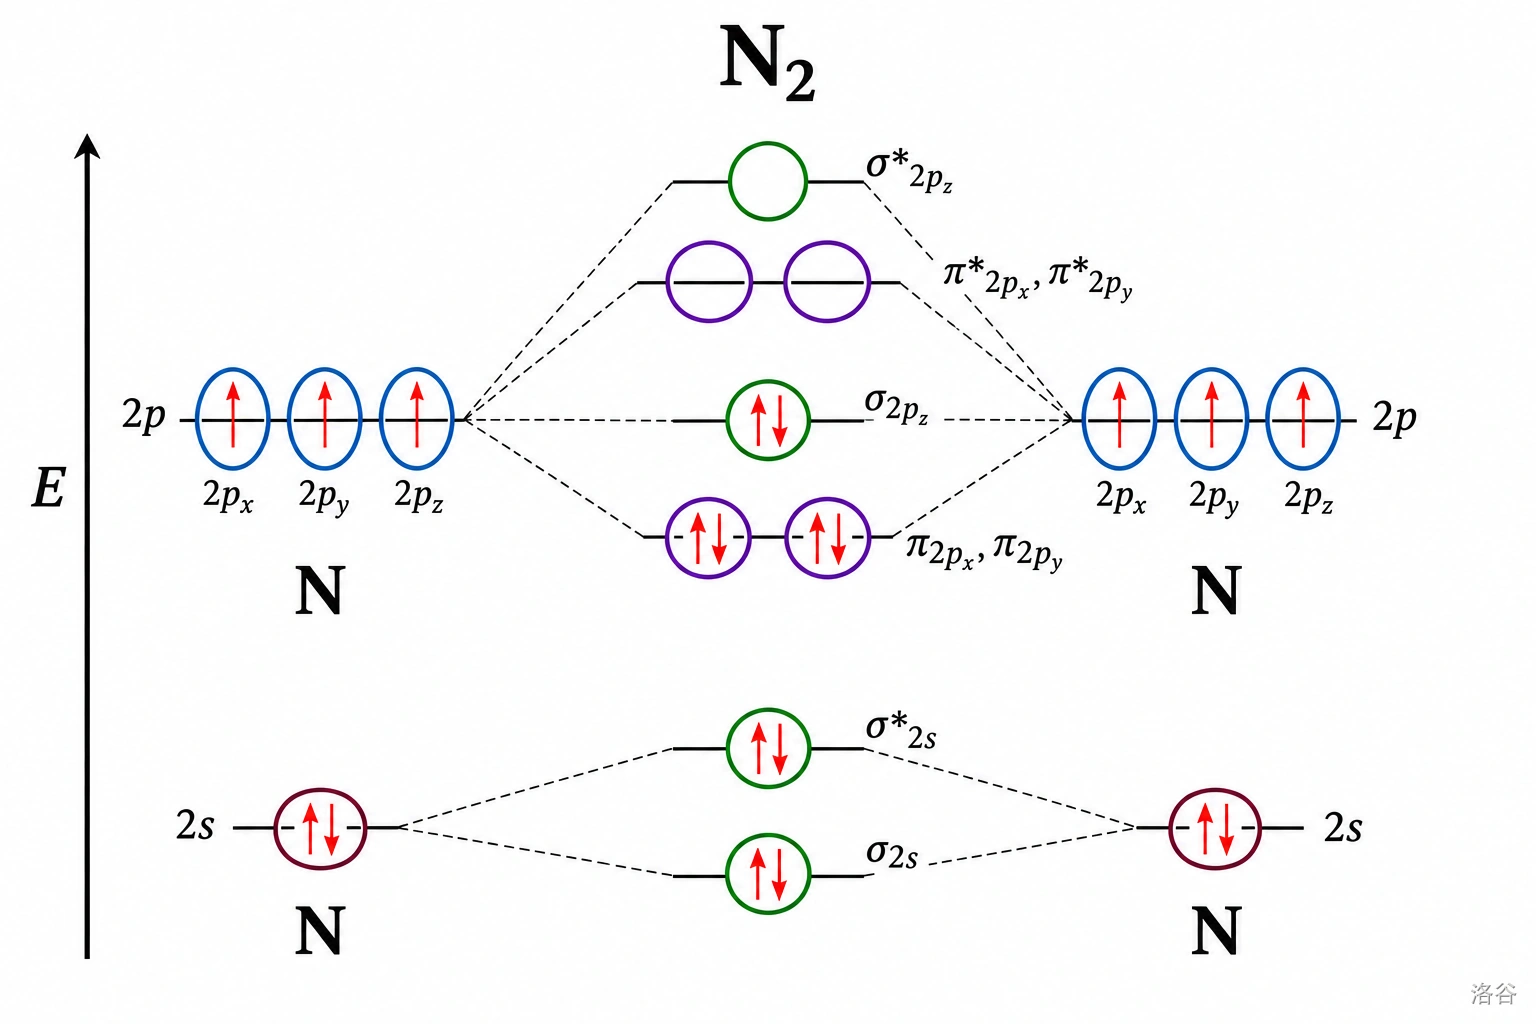
.
的电子排布式如下图所示:
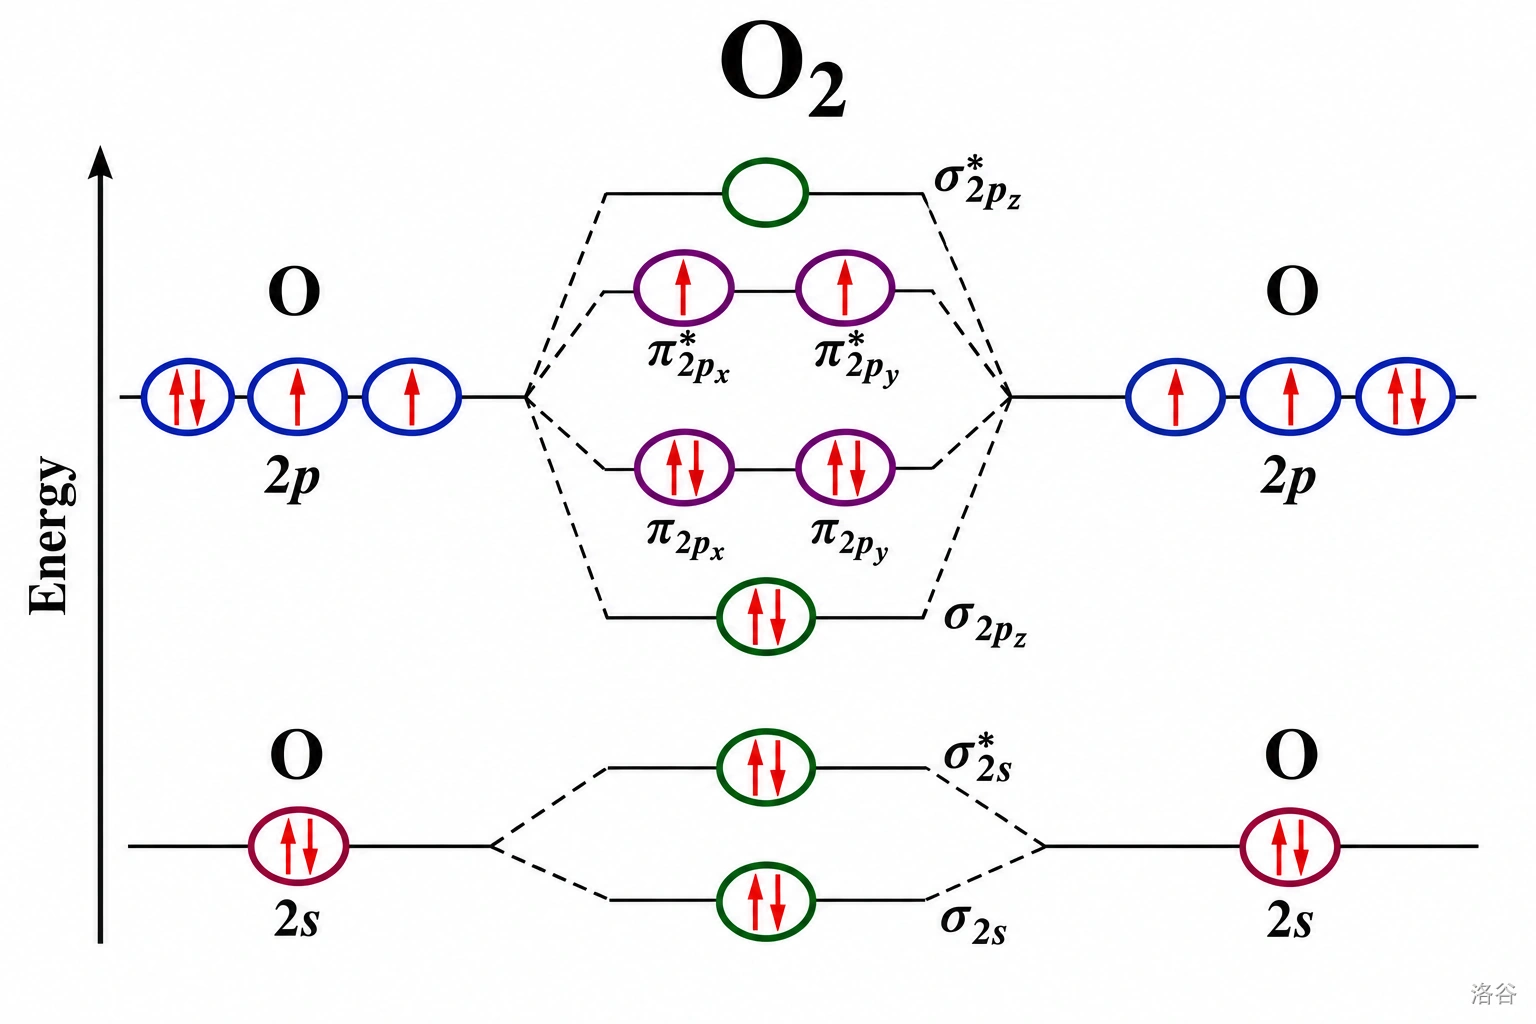
.
的电子排布式如下图所示:
4.3 分子轨道理论应用
(1)推测分子是否稳定存在:
键级 , 是成键轨道中的电子数, 是反键轨道中的电子数.
- 键级 说明分子有可能稳定存在,键级越大越稳定;
- 键级 说明分子通常不能稳定存在;
- 键级 说明分子不存在.
设 中的键只含一个电子. 如果该键为 键,则称该键为单电子 键. 设 分子离子中的键含三个电子. 如果该键为 键,则称该键为三电子 键.
第二周期同核双原子分子的分子轨道排布如下图所示:
(2)判断分子磁性:
有未成对电子的分子具有顺磁性,没有未成对电子的分子具有反磁性.
5. 共轭分子中的离域 键#
设多个原子上相互平行的 轨道连贯重叠在一起构成一个整体. 如果 电子在这个整体内运动,则称由此形成的键为离域 键.
表示方法: 表示 中心 电子的离域 键.
5.1 离域 键的形成条件
- 参与成键的原子应在一个平面上,而且每个原子都能提供一个相互平行的 轨道;
- .
5.2 共轭分子与共轭效应
- 参加形成离域 键的原子区域共平面;
- 键长均匀化;
- 具有特定的化学性能.
5.3 等电子原理
等电子原理指两个或两个以上的分子或离子,它们的原子数目和电子数目都相同,常具有相似的电子结构与几何构型,而且有时在性质上也有许多相似之处.
常见的等电子体:
- 都是直线形构型;
- 都是三角形构型;
- 都是四面体构型.
5.4 常见分子、离子的离域 键类型
注意:以下公式仅对大部分 型无机分子、离子有效.
在 中:
- :通常等于分子或离子的总原子数除去氢原子个数;
- :设总的价电子数为 (若是离子则也要算入电荷数),中心原子 杂化:(平面三角形);(V 形);中心原子 杂化:,且形成两个离域 键.
6. 缺电子化合物与多中心键#
6.1 硼烷的组成与命名
组成: 与 ,共 多种.
命名:
- 原子在 个以内,用天干表示 原子数,超过 个就用数字标明;
- 原子数直接用阿拉伯数字表示;
- 硼烷离子命名时,在其母体后括弧中指明离子所带的电荷.
如 :丁硼烷-;:己硼烷-.
6.2 硼烷的化学键与结构
(1) 的分子结构:
分子中, 个 原子中有 个 原子(桥氢)与其余 个 原子(端基氢)不同: 个 原子与 个端基 原子位于同一平面内,以正常的二中心二电子键(2c-2e)结合; 个桥氢分别处于该平面的上方与下方,各与 个 原子形成 三中心二电子键(3c-2e).
(2) 的成键方式:在乙硼烷中, 的价电子构型为 ,采取 杂化.
- 每个 原子使用两个 杂化轨道和两个电子与 原子形成两个 键(2c-2e),两个 原子形成两个 基团,且位于同一平面内;
- 每个 原子剩有一个价电子和两个 杂化轨道,这两个杂化轨道垂直于 平面、分别指向该平面的上方与下方; 个桥氢分别位于 平面的上方与下方,每个桥氢与 个 原子各提供的一个 杂化轨道及一个电子共同形成 三中心二电子键(3c-2e),两个 键分别位于 平面的上下方.
利普斯昆(Lipscomb)硼烷成键五要素:
硼烷成键有五种类型:
- 末端 键:正常的 2c-2e 键;
- 正常 键:2c-2e 键;
- 氢桥键 :3c-2e 键;
- 桥式(开放式) 键:3c-2e 键;
- 封闭式 键:3c-2e 键.
6.3 硼烷的结构规则与拓扑结构
硼烷通式:.
- 键个数:;
- 键个数:;
- 键个数:;
- 键个数:.
存在以下关系:
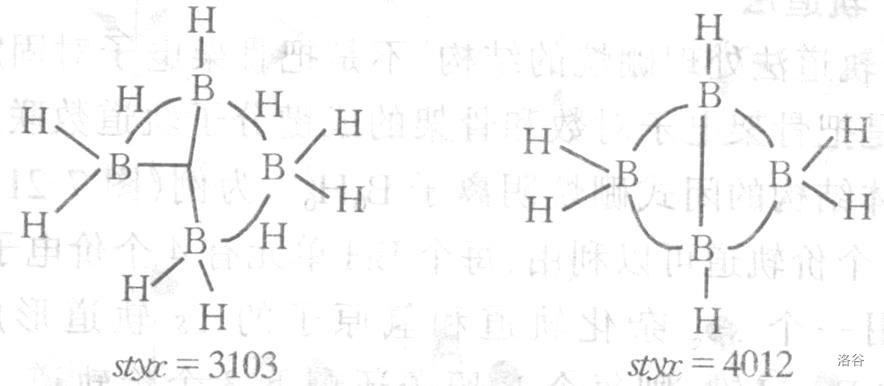
的 及其结构示例:
7. 化学键的键参数#
7.1 键级
设 为成键轨道中的电子数, 为反键轨道中的电子数. 如果某物理量等于 与 之差的一半,则称该物理量为键级,记为
7.2 键能
设某标准状态下的气体分子. 如果该分子变成气态原子,则称每种键所需能量的平均值为键能,记为
7.3 键长
设分子中的两个原子核. 如果二者处于平衡距离,则称该平衡距离为键长,记为
单键、双键及三键的键长依次缩短.
7.4 键角
设分子中有两个化学键. 如果二者之间的夹角为 ,则称该夹角为键角,记为
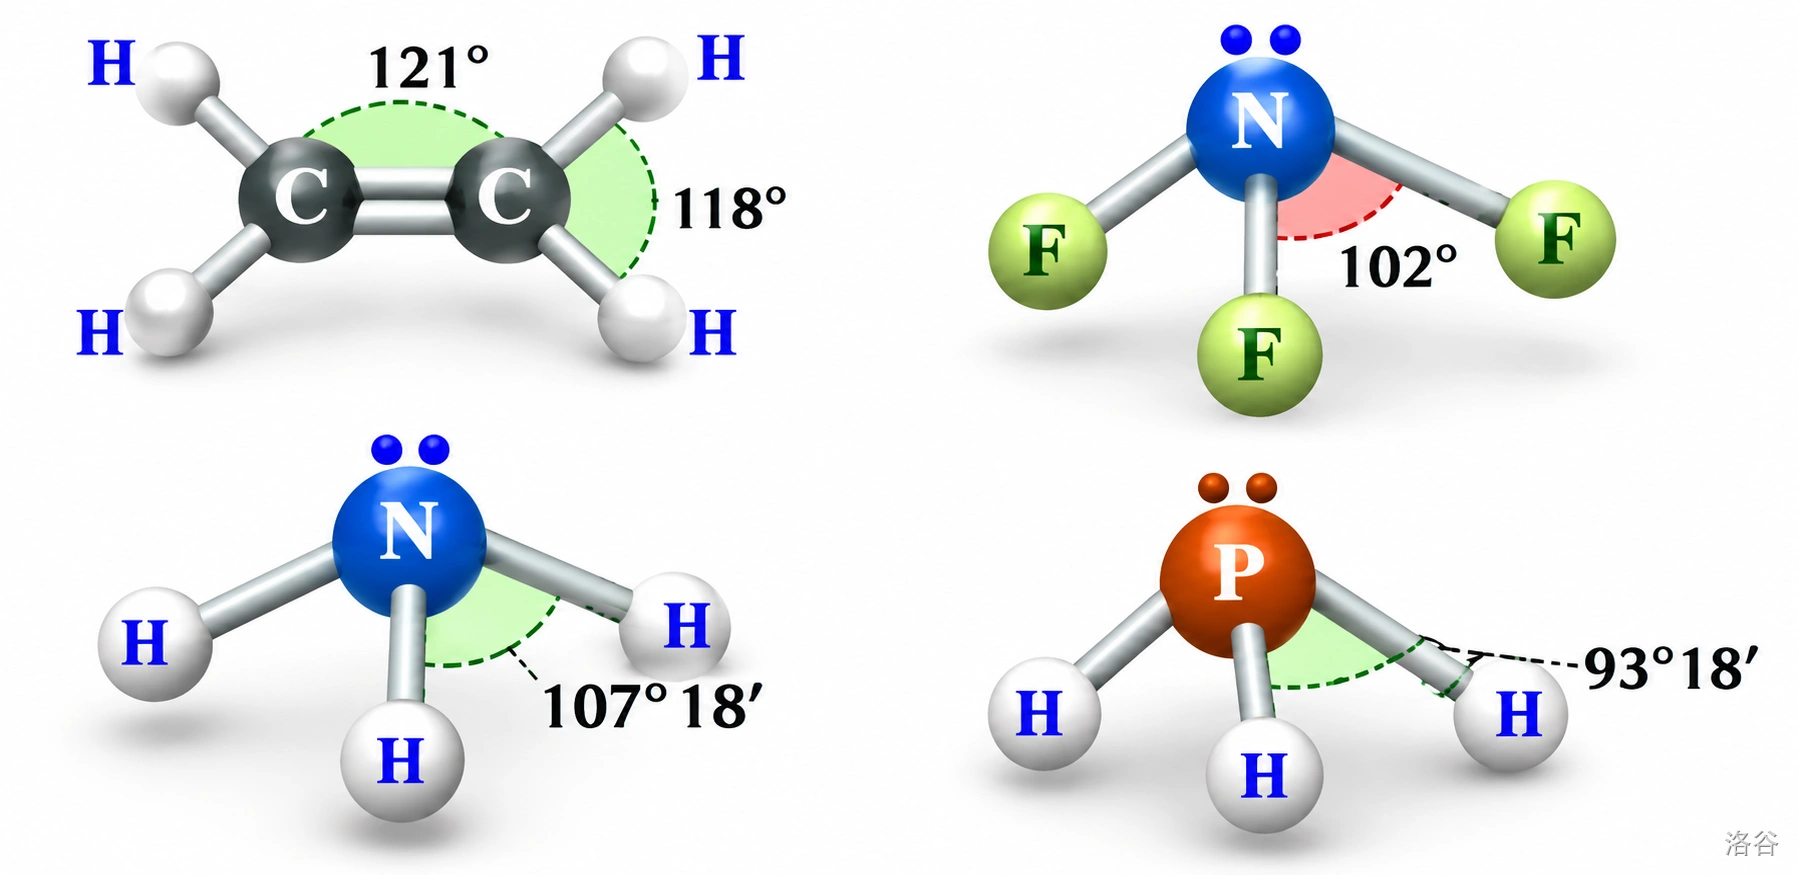
键角可通过实验测得.
部分分子中的键角如下图所示:
7.5 键参数小结
键级和键能描述键的强度,键角和键长描述分子的空间构型,键矩()描述键的极性.
8. 分子间作用力(范德华(van der Waals)力)#
共价分子的原子间以共价键结合,但形成晶体(分子晶体)时则靠分子间作用力.
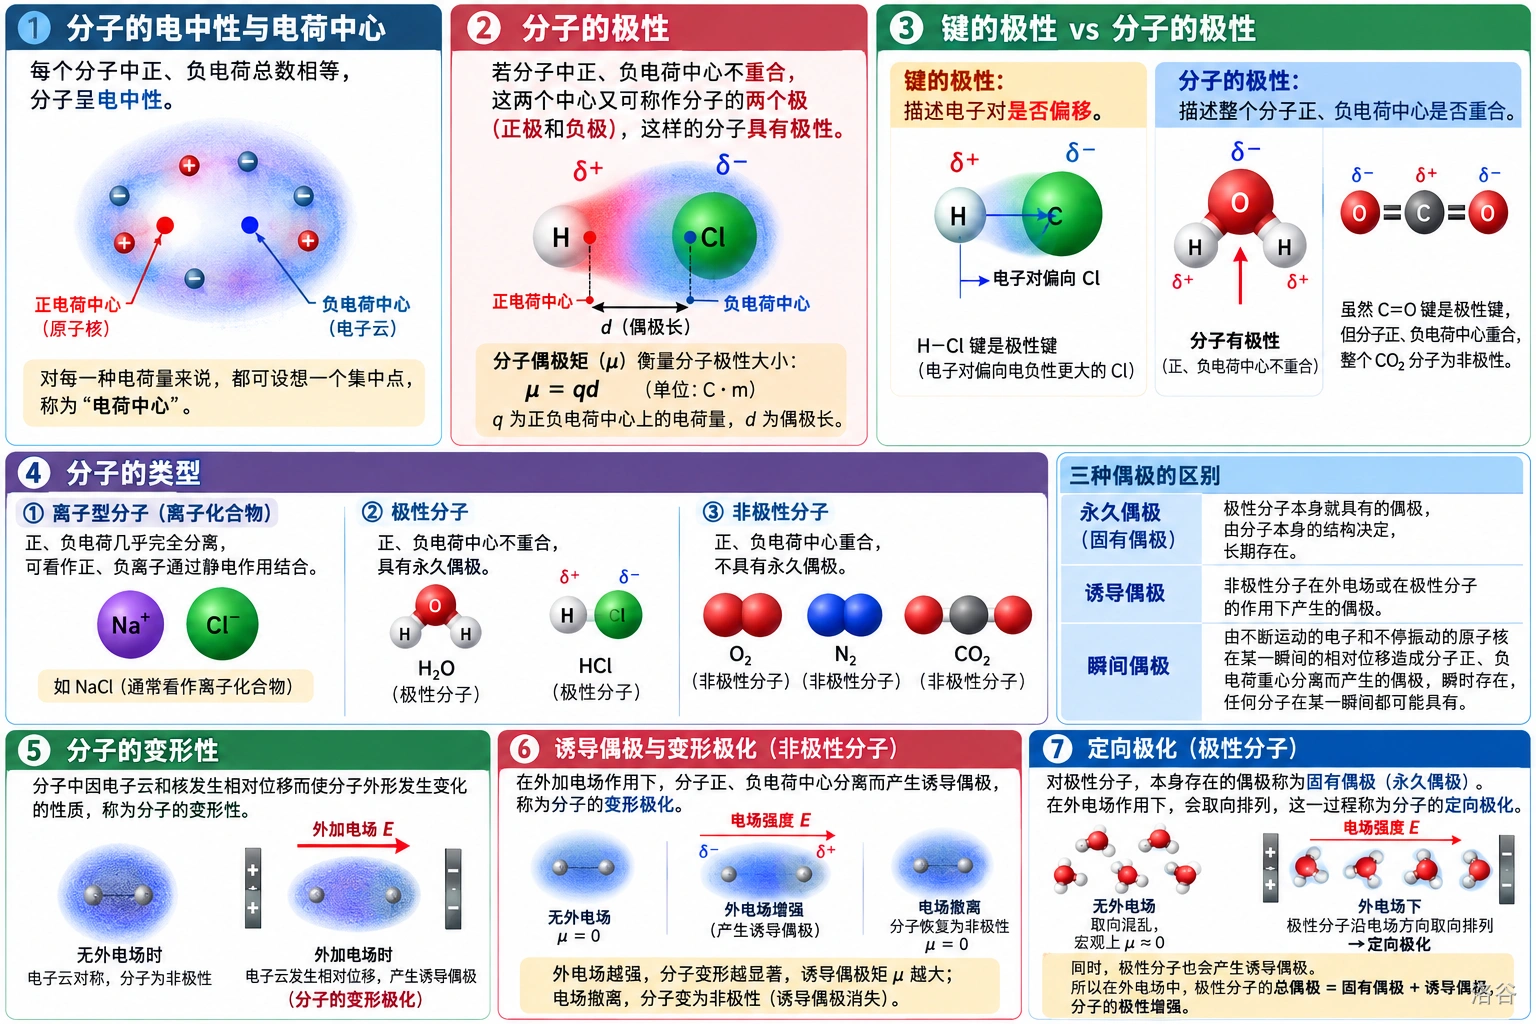
8.1 分子的极性和变形性
(1)分子的极性:
- 每个分子中正、负电荷总数相等,分子呈电中性;
- 对每一种电荷量来说,都可设想一个集中点,称「电荷中心」;
- 如果分子中正、负电荷中心不重合,则称这两个中心为分子的两个极(正极和负极),这样的分子具有极性.
键的极性描述电子对是否偏移,分子的极性描述整个分子正、负电荷中心是否重合.
设 为正负电荷中心上的电荷量, 为偶极长. 如果
则称 为分子偶极矩(单位 ),用来衡量分子极性的大小.
分子可以分为三种类型:离子型分子、极性分子和非极性分子.
设极性分子. 如果分子本身存在偶极,则称该偶极为永久偶极.
设非极性分子. 如果它在极性分子的诱导下产生偶极,则称该偶极为诱导偶极.
设分子的正、负电荷重心. 如果由不断运动的电子和不停振动的原子核在某一瞬间的相对位移造成二者分离而引起偶极,则称该偶极为瞬间偶极.
(2)分子的变形性:
设分子中的电子云和核发生相对位移. 如果分子外形因此发生变化,则称分子的这种性质为变形性.
设分子处于外加电场中. 如果分子的正、负电荷中心分离而产生诱导偶极,则称这一过程为分子的变形极化.
外电场越强,分子变形越显著, 越大,电场撤离,分子变为非极性.
设极性分子. 如果分子本身存在偶极,则称该偶极为固有偶极(永久偶极).
设极性分子处于外电场中. 如果其偶极会取向排列,则称这一过程为分子的定向极化.
同时极性分子也会产生诱导偶极. 所以这种分子的偶极为固有偶极和诱导偶极之和,分子的极性增强.
8.2 分子间作用力类型
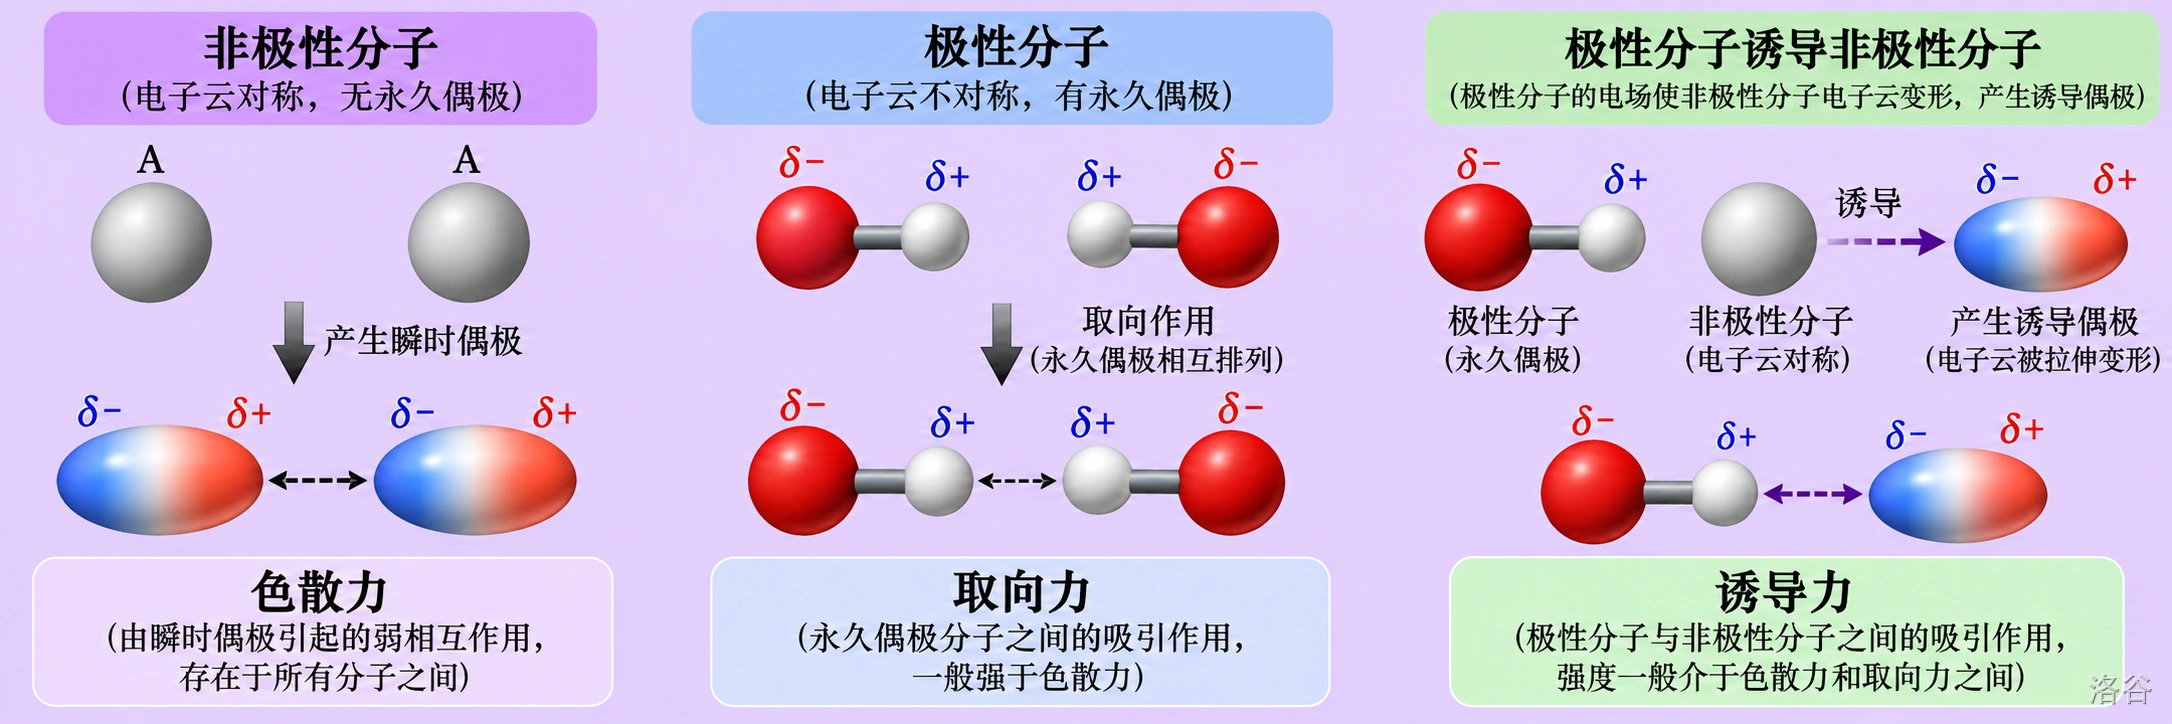
分子间作用力的类型如下图所示:
(1)取向力:
设两个固有偶极. 如果二者之间存在同极相斥、异极相吸的定向作用,则称该定向作用为取向作用.
设两个极性分子相互靠近. 如果由于同极相斥、异极相吸,分子发生转动,并按异极相邻状态取向,分子进一步相互靠近,则称这种分子间作用力为取向力.
(2)色散力:
设分子间存在瞬时偶极. 如果由瞬时偶极产生分子间相互作用,则称该分子间作用力为色散力.
通常情况下,非极性分子的正电荷重心与负电荷重心重合. 原子核和电子的运动可导致电荷重心瞬间分离,从而产生瞬间偶极. 瞬间偶极又使邻近的另一非极性分子产生瞬间诱导偶极. 两种偶极处于异极相邻状态.
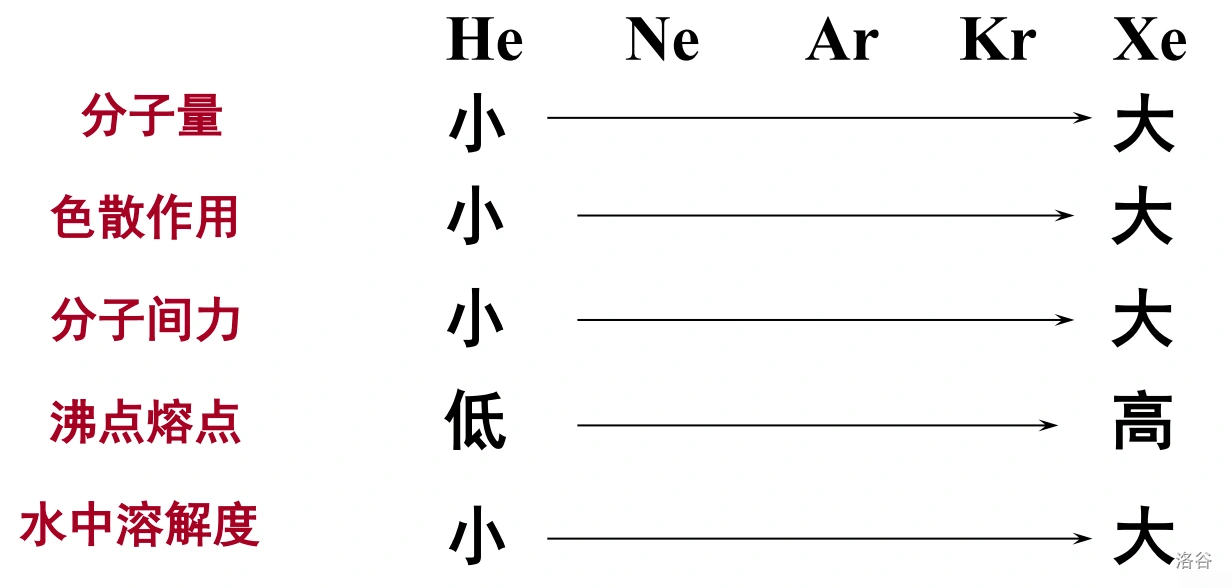
色散力与分子极化率有关,极化率大,色散力大.
(3)诱导力:
设分子间存在诱导偶极. 如果由诱导偶极产生分子间相互作用,则称该分子间作用力为诱导力.
决定诱导作用强弱的因素:
- 极性分子间的偶极矩 : 越大,诱导作用越强;
- 非极性分子的变形性 : 越大,诱导作用越强.
8.3 分子间作用力的本质
- 永远存在于分子或原子间的作用力;
- 作用能比化学键小 个数量级;
- 没有方向性、饱和性;
- 作用范围约为几百皮米(0.3~0.5 nm);
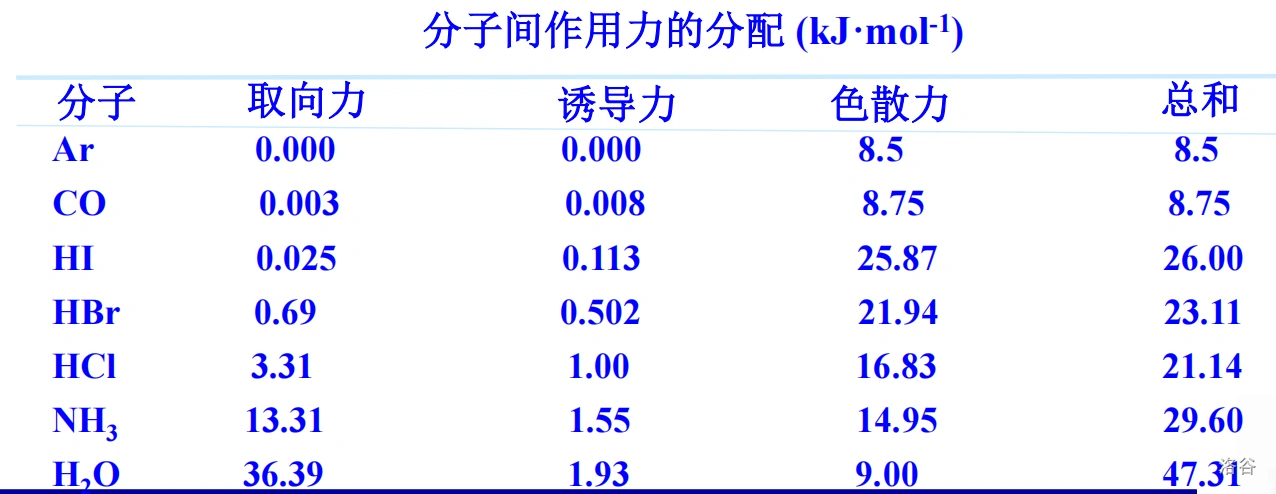
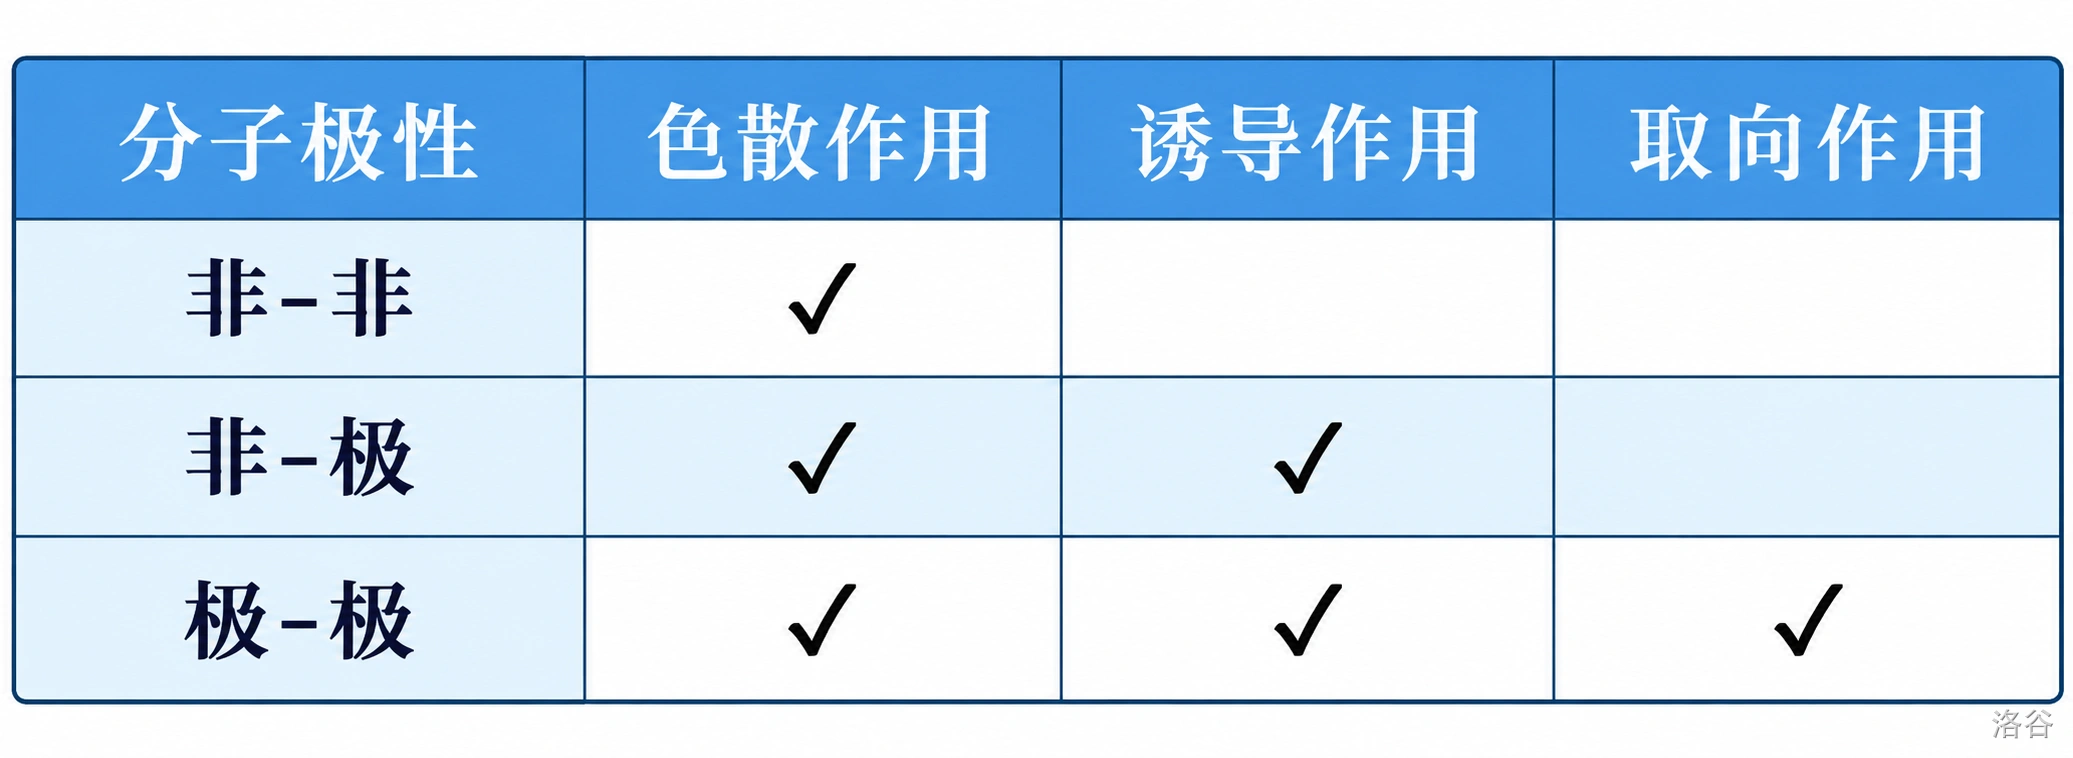
- 三种力中主要是色散力.
色散力大小依赖于分子的大小和形状.
- 色散力随分子结构密实程度的增大而减小,导致沸点同样下降;
- 除极少数强极性分子(如 ,)外,大多数分子间力都以色散力为主.
8.4 分子间力的影响因素
- 分子间距离增大,分子间作用力迅速减弱;
- 取向力和温度和分子的极性有关(温度升高,取向难,取向力减弱;分子偶极矩越大,取向力越强);
- 诱导力与极性分子极性强弱和非极性分子的变形性大小有关(极性分子偶极矩越大,非极性分子极化率越大,诱导力越强);
- 色散力主要与分子的变形性有关,即分子极化率越大,色散力越强.
8.5 分子间力的意义
分子间作用力是决定物质的熔沸点、气化热、熔化热、蒸气压、溶解度及表面张力等物理性质的重要因素.
9. 氢键#
氢键也是很弱的力,同系物性质的不同就是由氢键引起的.
9.1 氢键的结构特点
氢键的结构如下图所示:
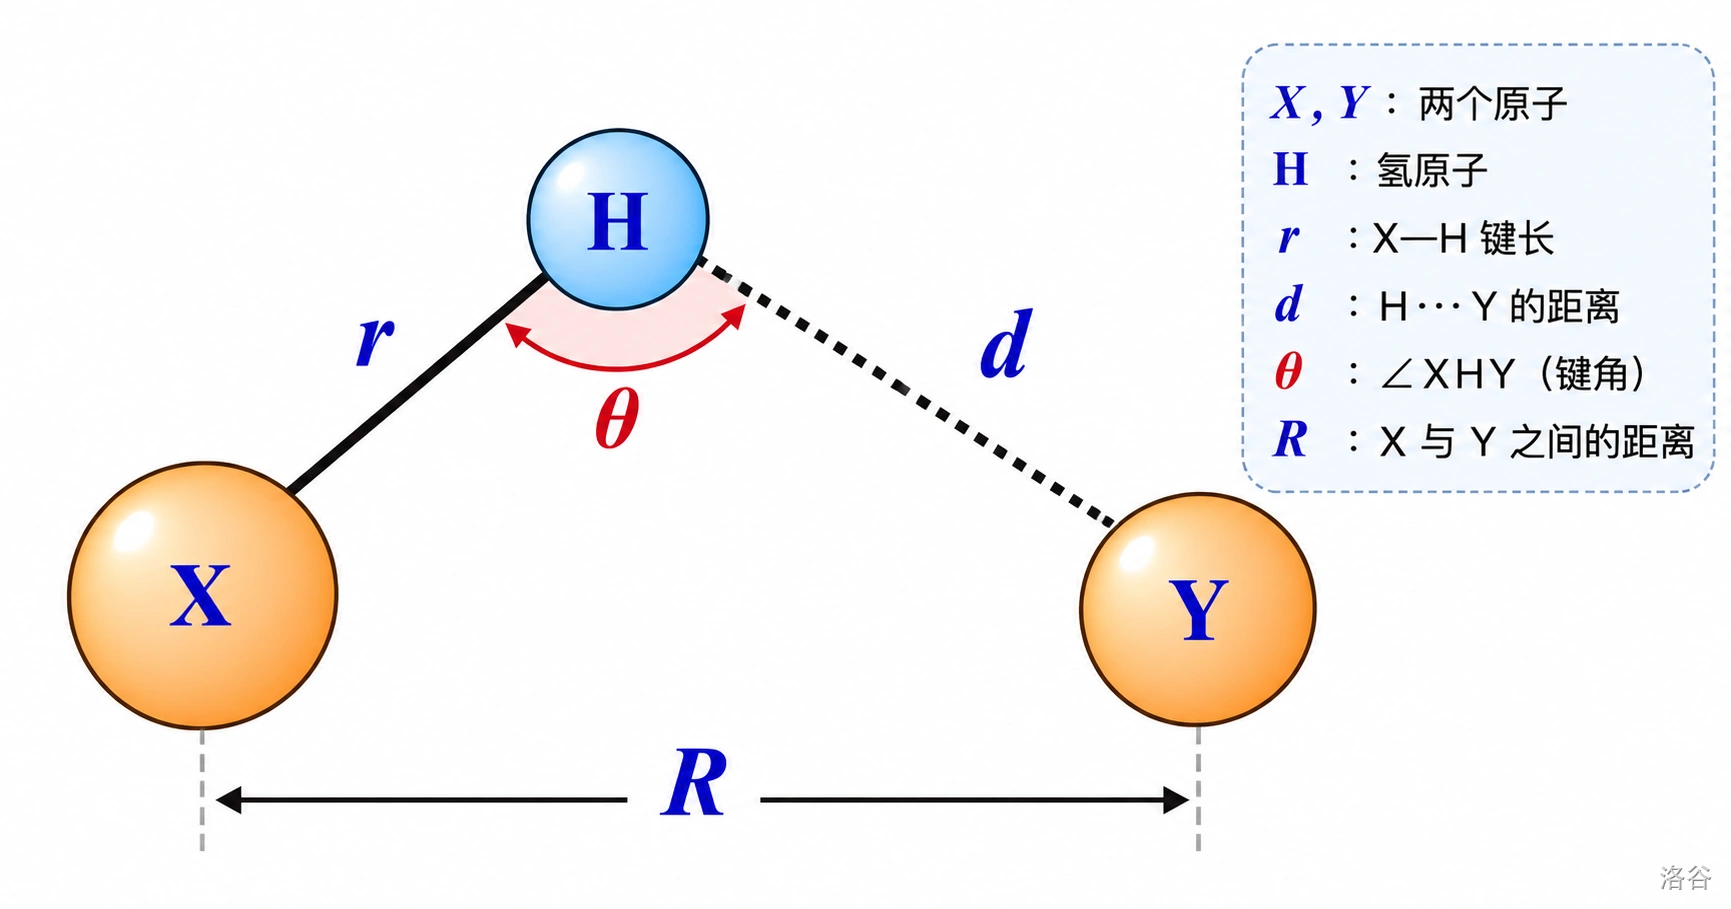
氢键的方向与富电子氢化物中孤对电子占据的轨道在空间的伸展方向有关.
现代结构研究证明,大部分物质中氢键的 角并不是 .
氢键的通式:
氢键的形成条件:设分子中有 和电负性大、半径小且有孤对电子的元素(). 如果这样的 原子与上述元素的原子之间形成作用力,则称该作用力为氢键.
氢键的特点:
- 键长特殊;
- 键能小;
- 有饱和性和方向性.
9.2 氢键的类型
除了 有分子间氢键外,在有机羧酸、醇、酚、胺、氨基酸和蛋白质中也有氢键的存在,如甲酸靠氢键形成二聚体.
除了分子间氢键外,还有分子内氢键,如硝酸的分子内氢键使得其熔沸点较低.
9.3 氢键的强度
氢键的强度可用键能来衡量,它比共价键键能小很多,与分子间作用力很接近.
9.4 氢键形成对物质性质的影响
(1)熔沸点:
有氢键存在的物质比同系列中无氢键物质熔沸点高,如 . 若存在分子内氢键,则会使得熔沸点降低.
(2)溶解度:
在极性溶剂中,如果溶质和溶剂分子间形成氢键,溶质的溶解度增大,如 和 在水中溶解度较大.
(3)粘度:
分子间有氢键的液体,一般粘度较大,如甘油等多羟基化合物,以及 、浓硫酸等.
(4)密度:
液体分子间若形成氢键,有可能发生缔合现象. 设若干个简单分子. 如果它们联成复杂分子而不会改变原物质的化学性质,则称这种现象为缔合现象. 降温有利于分子的缔合,降至 ,全部水分子结合成巨大的缔合物——冰.
三、固体结构#
1. 晶体结构特征与类型#
1.1 晶体的结构特点
设原子或分子在空间按一定规律周期性地重复排列. 如果由此构成固体物质,则称该固体物质为晶体.
晶体的特点:
- 晶体具有规则的多面体外形;
- 晶体呈各向异性;
- 晶体具有固定的熔点.
1.2 晶体的类型
按照组成微粒及成键特点分类:
- 金属晶体:如 等,靠金属键形成;
- 离子晶体:如 等,靠静电引力(离子键)形成;
- 分子晶体:如二氧化碳、冰、蔗糖等,靠分子间力形成;
- 原子晶体:如金刚石、单晶硅,靠共价键形成.
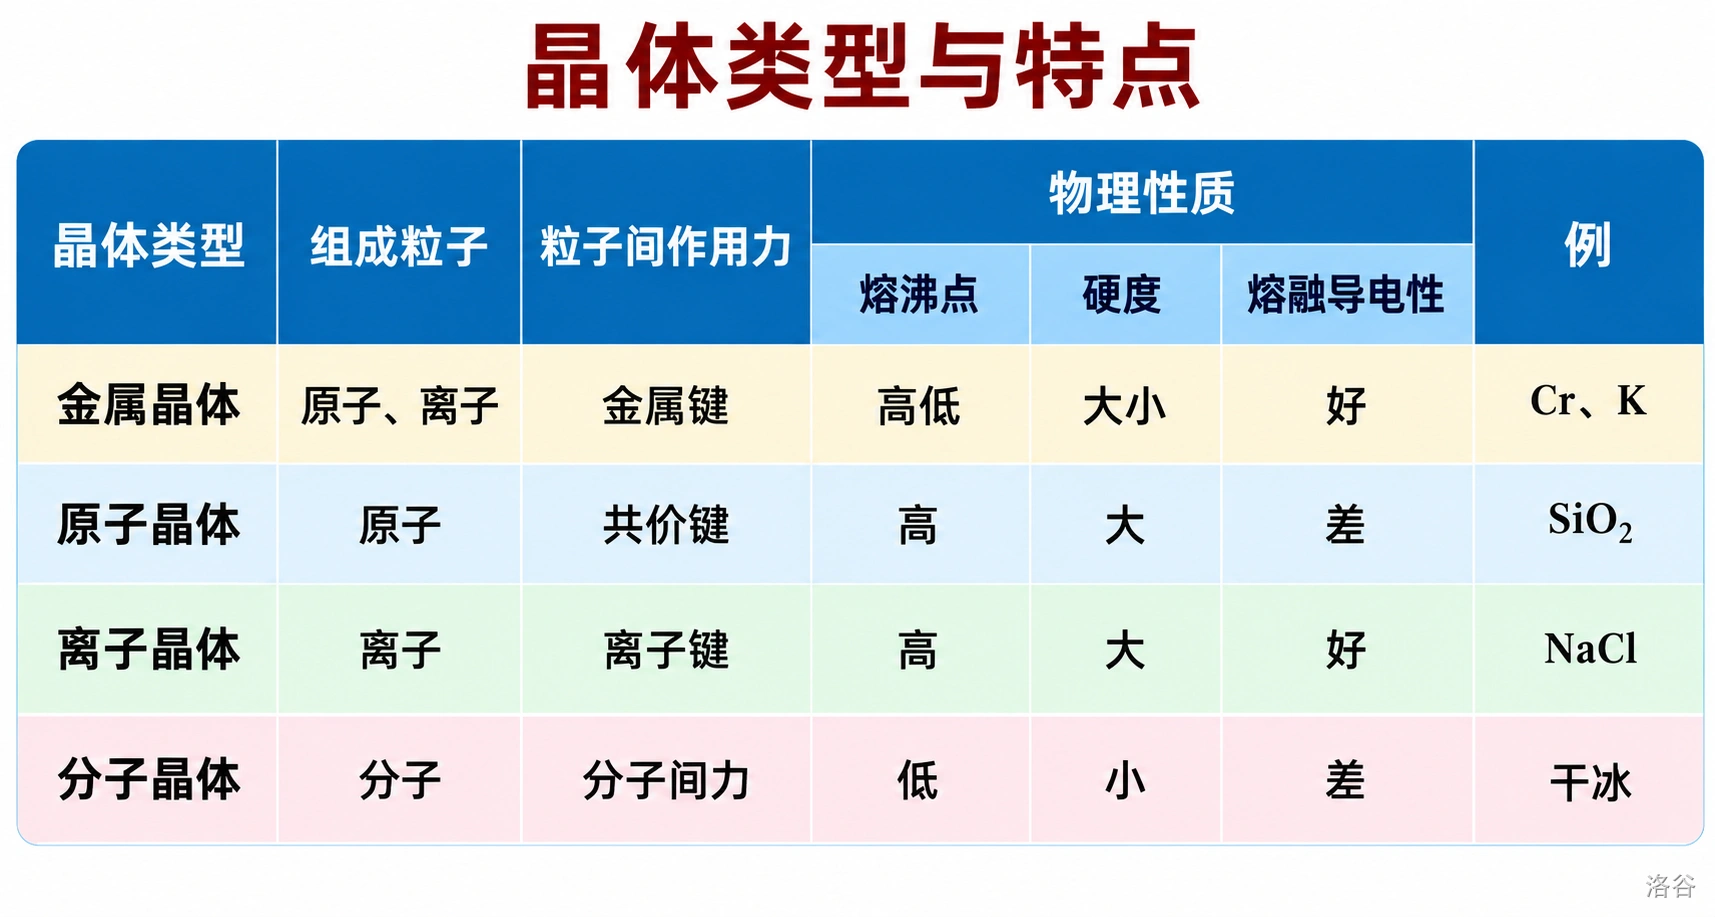
各类型晶体的组成粒子、粒子间作用力与物理性质对照:
- 金属晶体:组成粒子为原子与离子,作用力为金属键,熔沸点有高有低,硬度有大有小,熔融导电性好,如 、;
- 原子晶体:组成粒子为原子,作用力为共价键,熔沸点高,硬度大,熔融导电性差,如 ;
- 离子晶体:组成粒子为离子,作用力为离子键,熔沸点高,硬度大,熔融导电性好,如 ;
- 分子晶体:组成粒子为分子,作用力为分子间力,熔沸点低,硬度小,熔融导电性差,如干冰.
以上对照关系也可由下图概括:
1.3 晶格理论
设晶体. 如果对晶体的结构作数学抽象,则称所得的数学抽象为晶格(点阵). 晶格可在空间平移并无缝堆砌.
晶格与晶胞(平行六面体)的关系如下图所示:
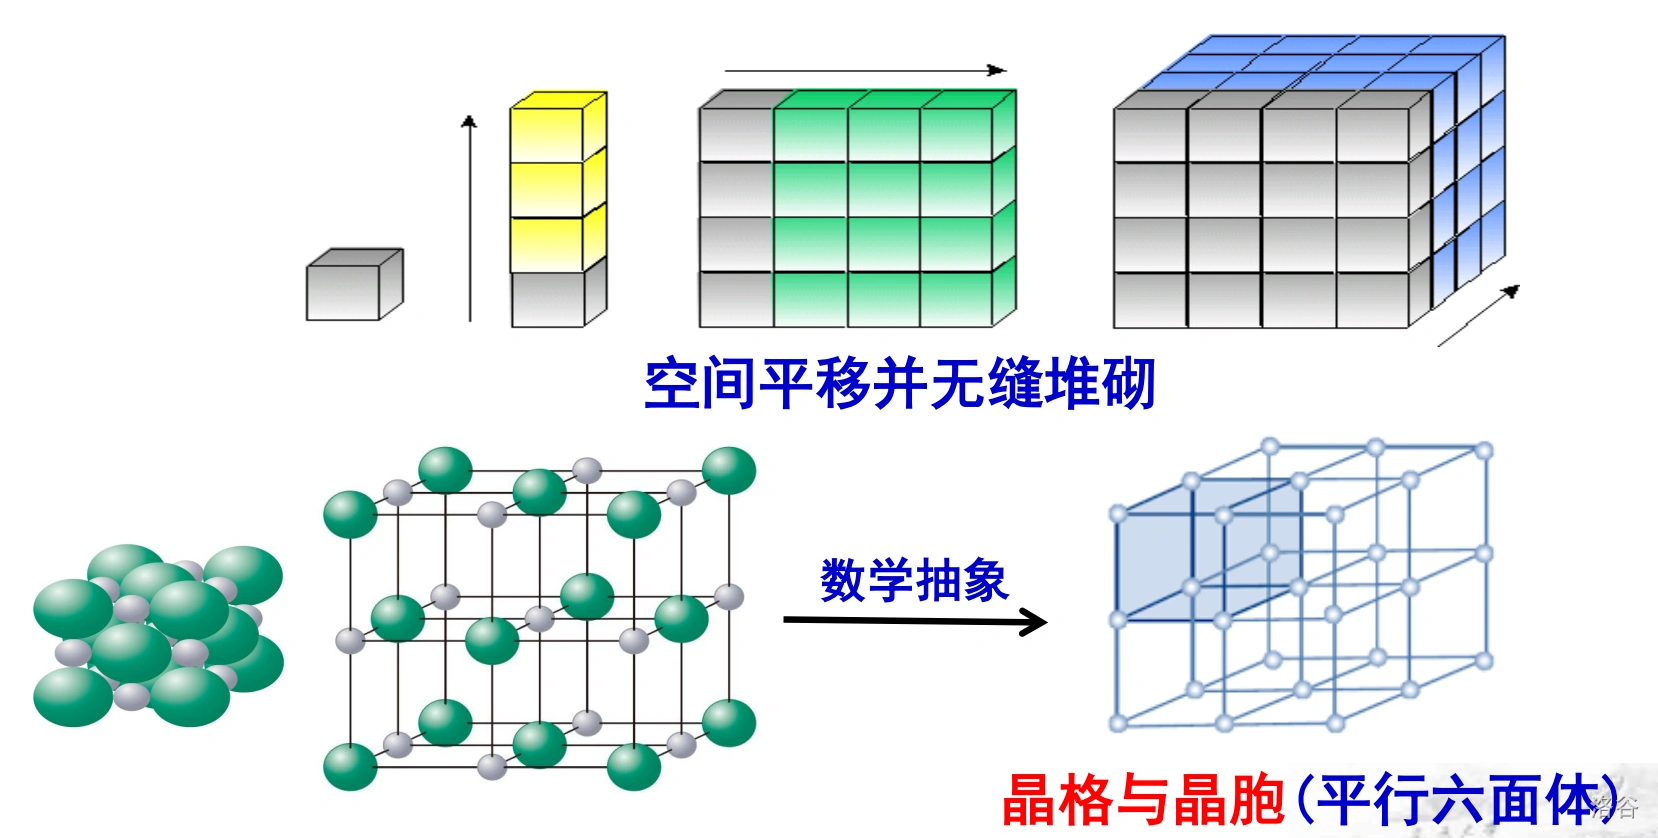
晶胞在三维空间有规则地重复排列组成了晶体. 设晶体中的基本结构单位. 如果该结构单位充分反映晶体的对称性,则称该结构单位为晶胞(平行六面体).
晶胞参数:. 为六面体边长, 分别是 ,, 所形成的夹角,如下图所示:
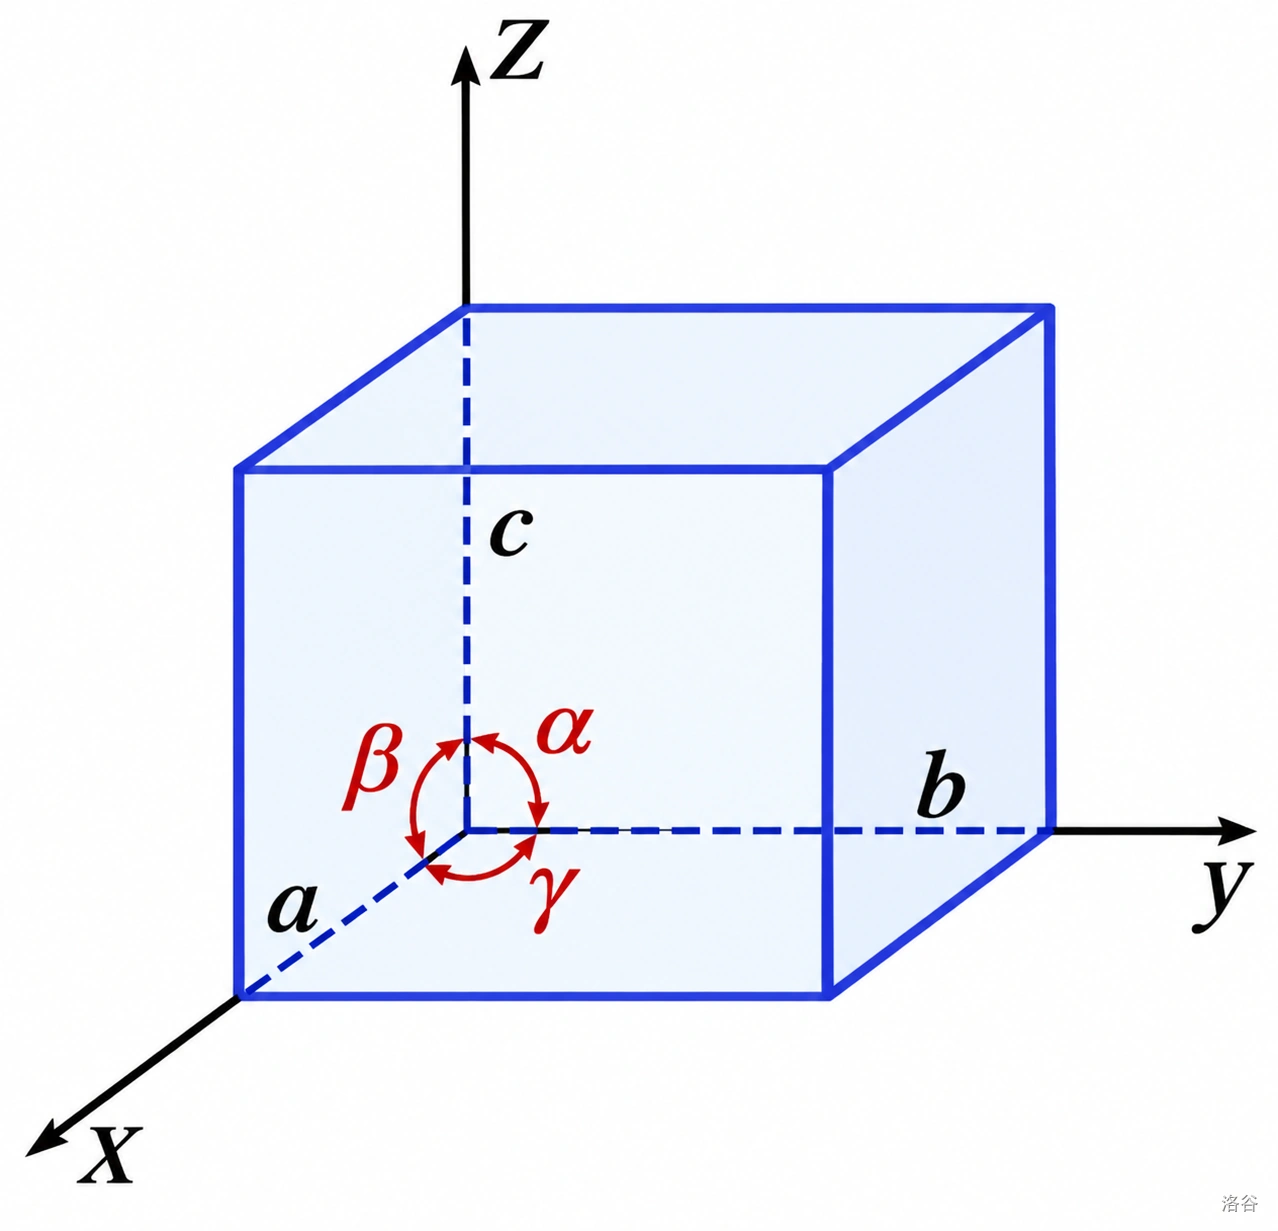
晶胞参数确定了晶胞的大小与形状,不同的晶体通常具有不同的晶胞,即晶胞参数是可变的.
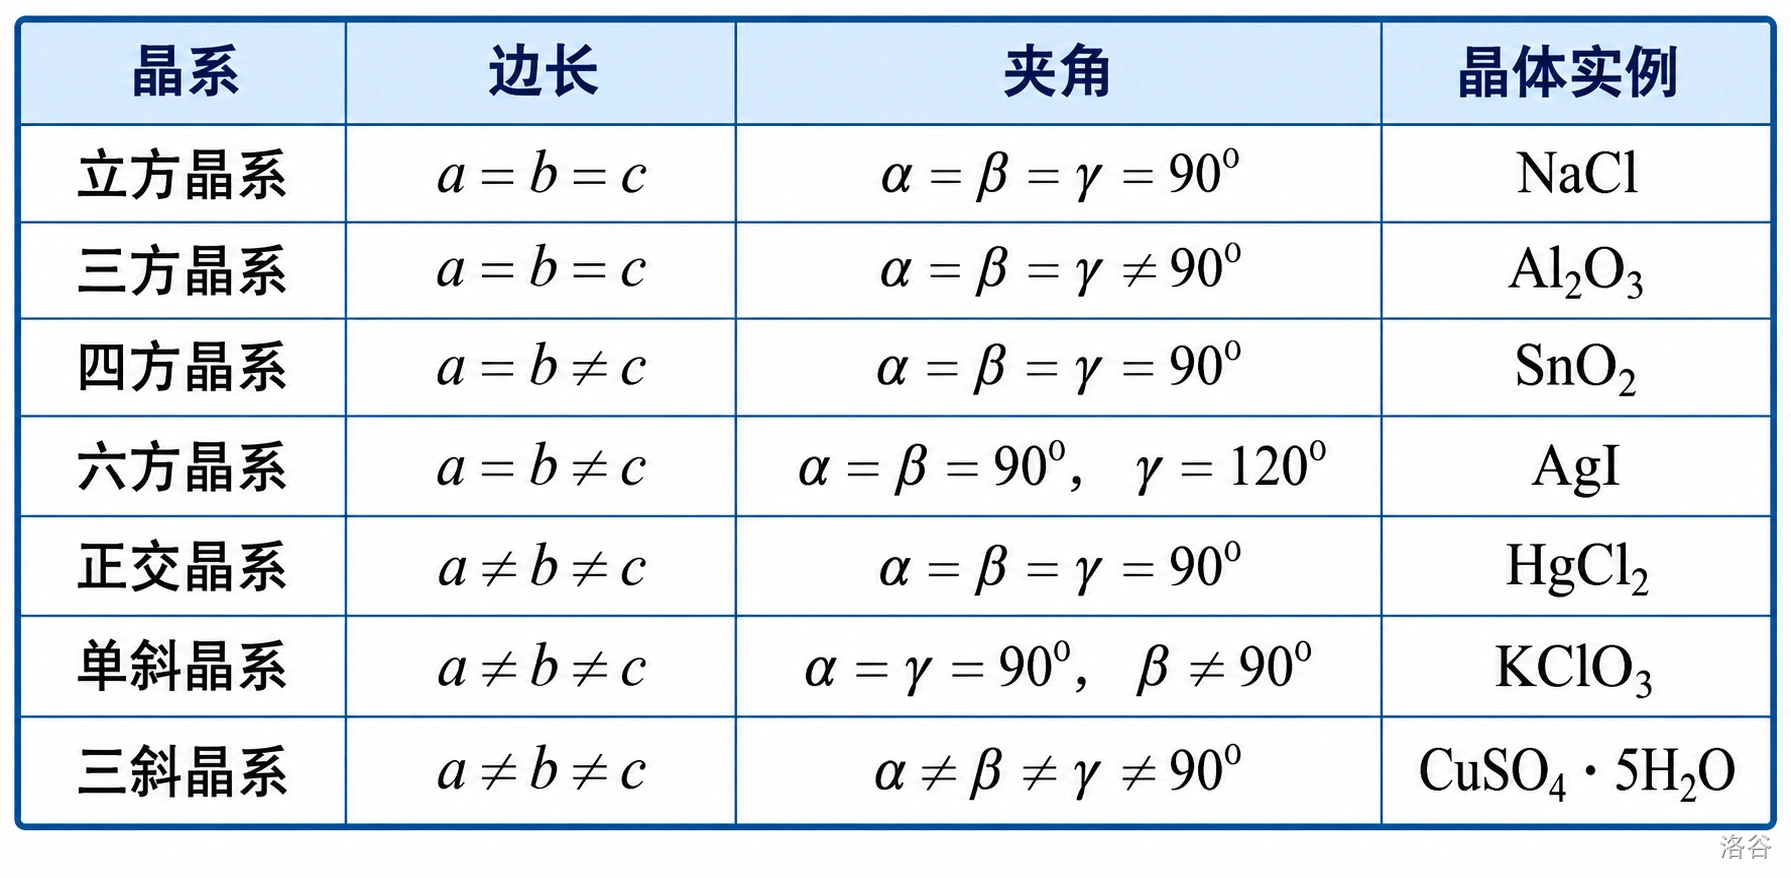
按晶胞参数的差异,可以把晶体分为七种晶系:
| 晶系 | 边长关系 | 夹角关系 | 晶体实例 |
|---|---|---|---|
| 立方晶系 | |||
| 三方晶系 | |||
| 四方晶系 | |||
| 六方晶系 | , | ||
| 正交晶系 | |||
| 单斜晶系 | , | ||
| 三斜晶系 |
七种晶系的划分与晶胞参数的关系如下图所示:
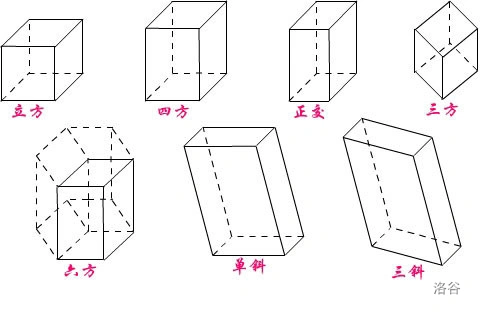
七种晶系的代表性晶胞如下图所示:
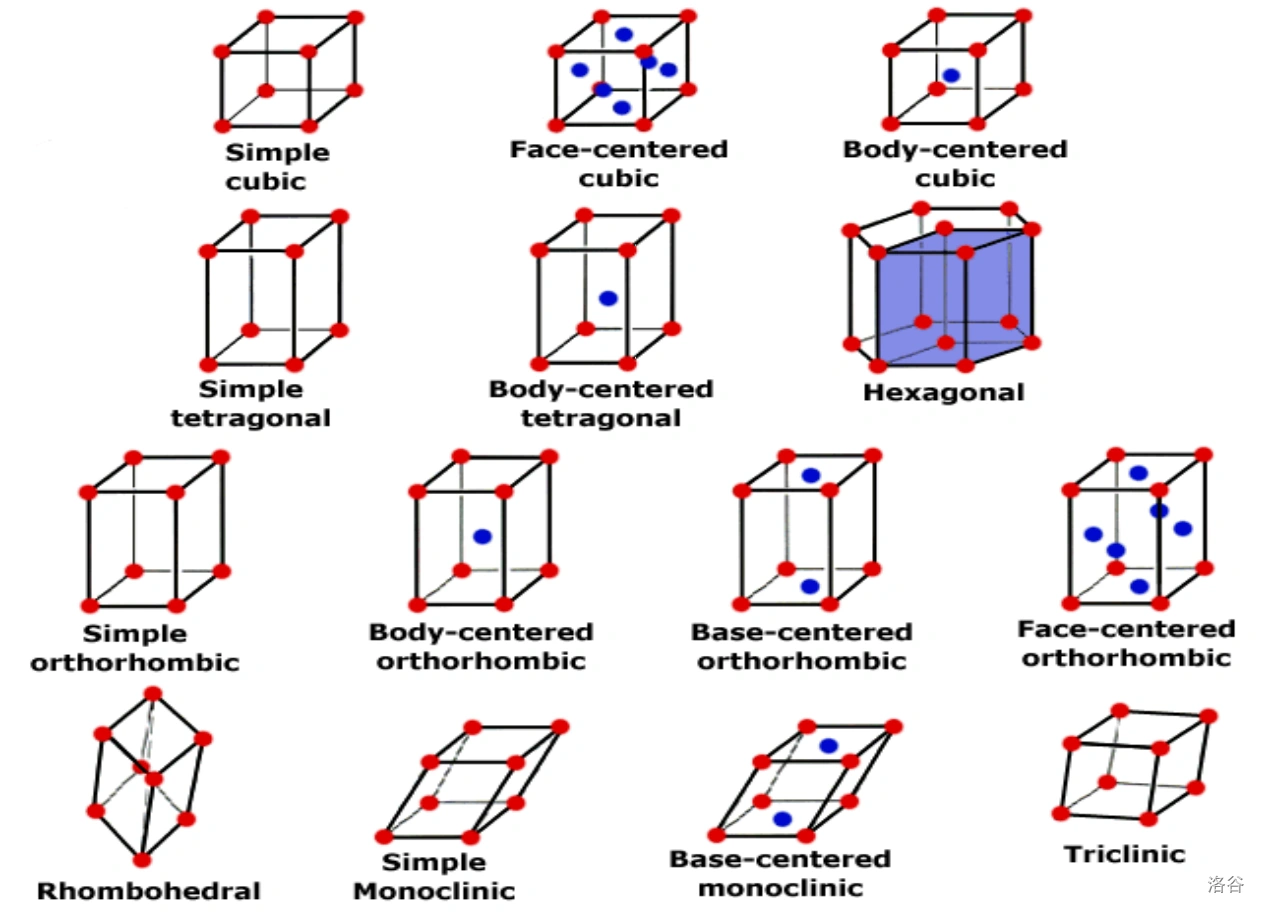
按带心形式分类,可以把七种晶系分为 种型式,如下图所示. 例如,立方晶系分为简单立方、体心立方和面心立方三种型式.
2. 金属晶体与金属键#
2.1 金属晶体的特点
设金属原子或离子彼此靠金属键结合. 如果由此形成晶体,则称该晶体为金属晶体,金属键没有方向性,金属晶体内原子以配位数高为特征.
例:金属锂 ,. 相变焓大,说明金属原子间的作用不是范德华力,而是存在金属键;锂晶体是体心立方晶体,排除了共价键的可能.
2.2 等径球密堆积方式
设等径球在空间紧密排列. 如果每个球都与尽可能多的球相切、空间利用率达到最高,则称这种堆积方式为密堆积.
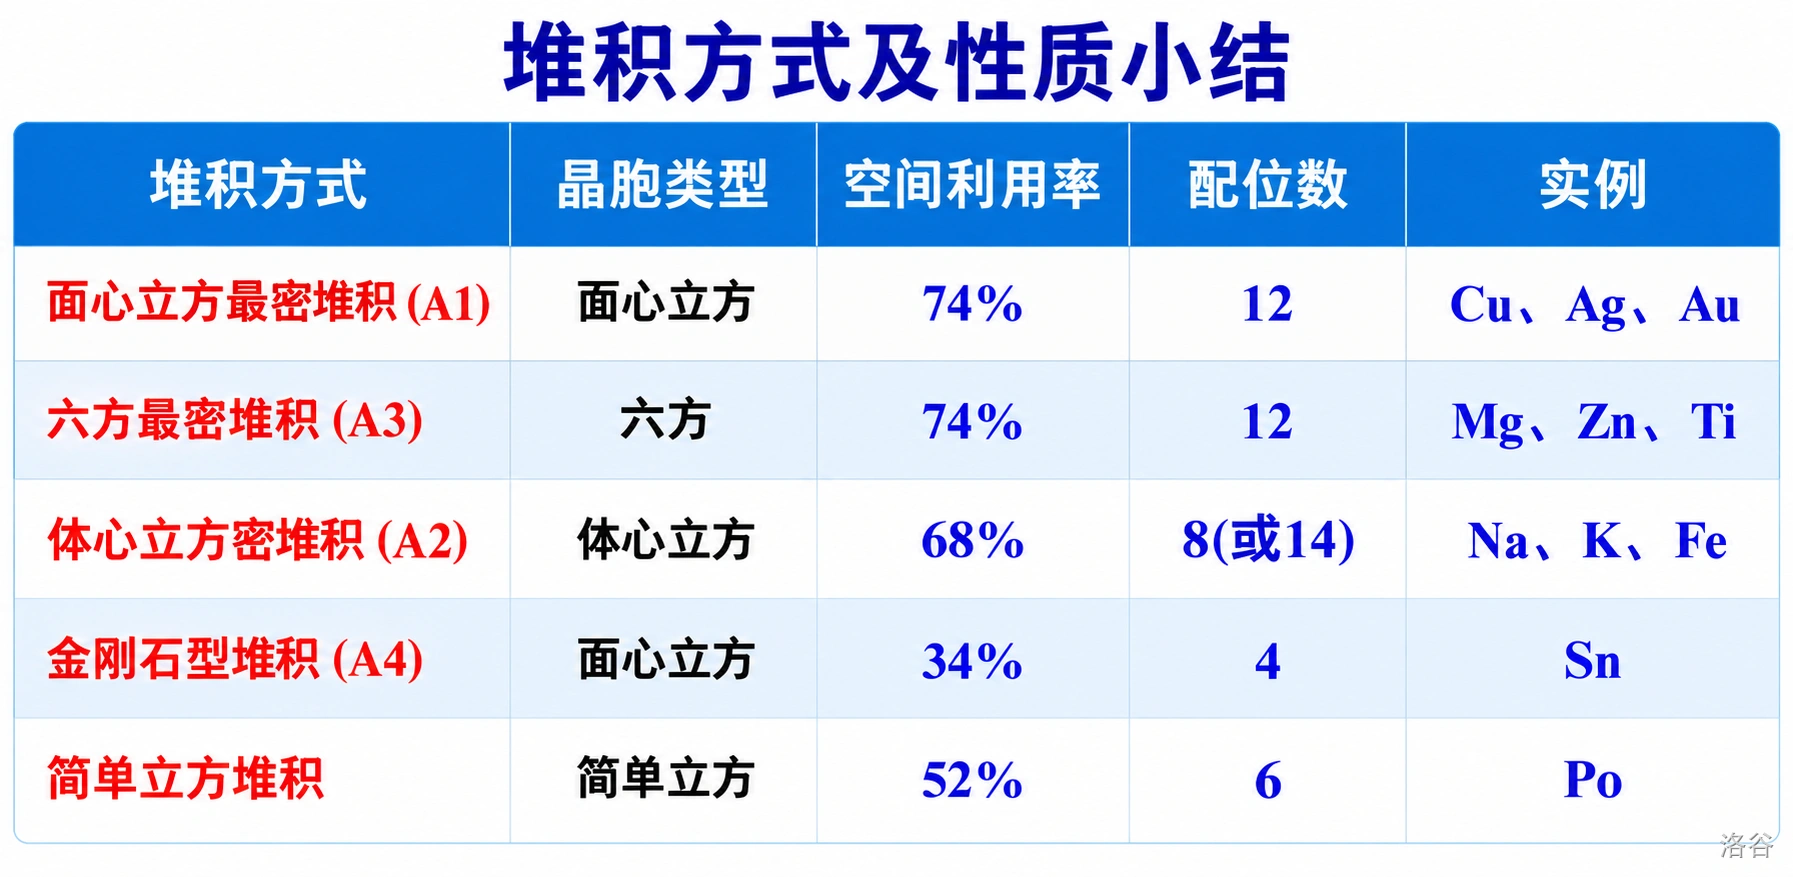
(1)面心立方密堆积( 型):将密堆积层的相对位置按照 方式作最密堆积,重复的周期为 层,这种堆积可划出面心立方晶胞. 配位数 ,空间利用率 ,如 .
(2)六方密堆积( 型):第三层与第一层对齐,产生 方式. 配位数 ,空间利用率 ,如 .
(3)体心立方密堆积( 型):配位数 (或 ),空间利用率 ,如 .
(4)金刚石型堆积( 型):可划出面心立方晶胞,配位数 ,空间利用率 ,如 .
(5)简单立方堆积:配位数 ,空间利用率 ,如 .
各堆积方式的晶胞类型、空间利用率、配位数与实例小结如下图所示:
2.3 密堆积层间的两类空隙
设一层的三个球与上或下层密堆积的一个球. 如果这四个球围成空隙,则称该空隙为四面体空隙.
设一层的三个球与错位排列的另一层三个球. 如果这六个球围成空隙,则称该空隙为八面体空隙.
2.4 金属电子海理论
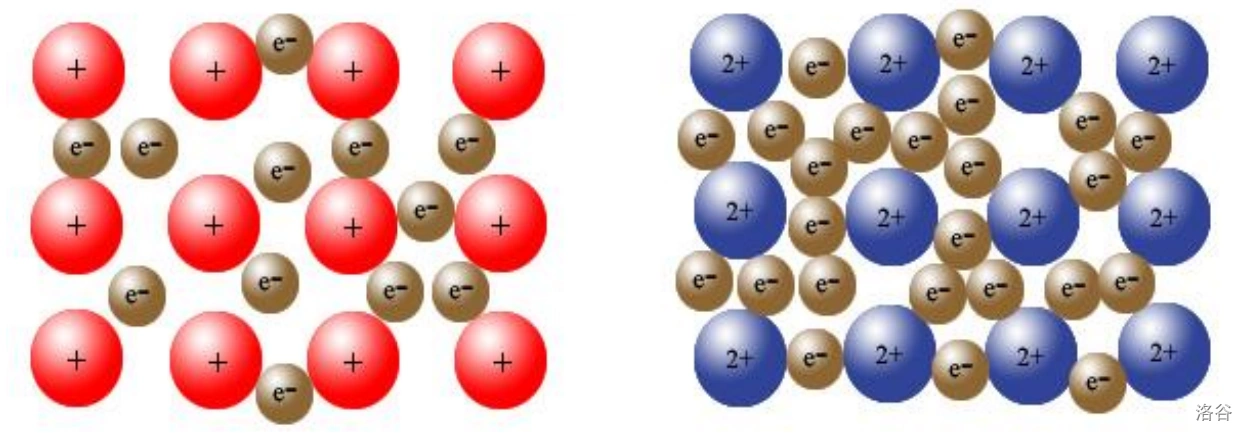
金属键的形象说法是「失去电子的金属离子浸在自由电子的海洋中」. 金属离子通过吸引自由电子联系在一起,形成金属晶体,这就是金属键.
金属键无方向性、饱和性. 金属键的强弱与自由电子的多少有关,也和离子半径、电子层结构等其它许多因素有关.
2.5 金属能带理论
金属键的量子力学模型称为金属的能带理论. 分子轨道理论将金属晶体看作一个大分子:无数个金属原子形成无数条分子轨道,电子处在轨道内. 理论要点如下:
- 成键时价电子必须是「离域」的,属于整个金属晶格的原子所共有;
- 金属晶格中原子密集,能组成许多分子轨道,相邻的分子轨道间的能量差很小,以致形成「能带」;
- 「能带」也可以看成是紧密堆积的金属原子的电子能级发生的重叠;
- 按原子轨道能级的不同,金属晶体中可有不同的能带,例如导带、价带、禁带等.
以金属 为例:
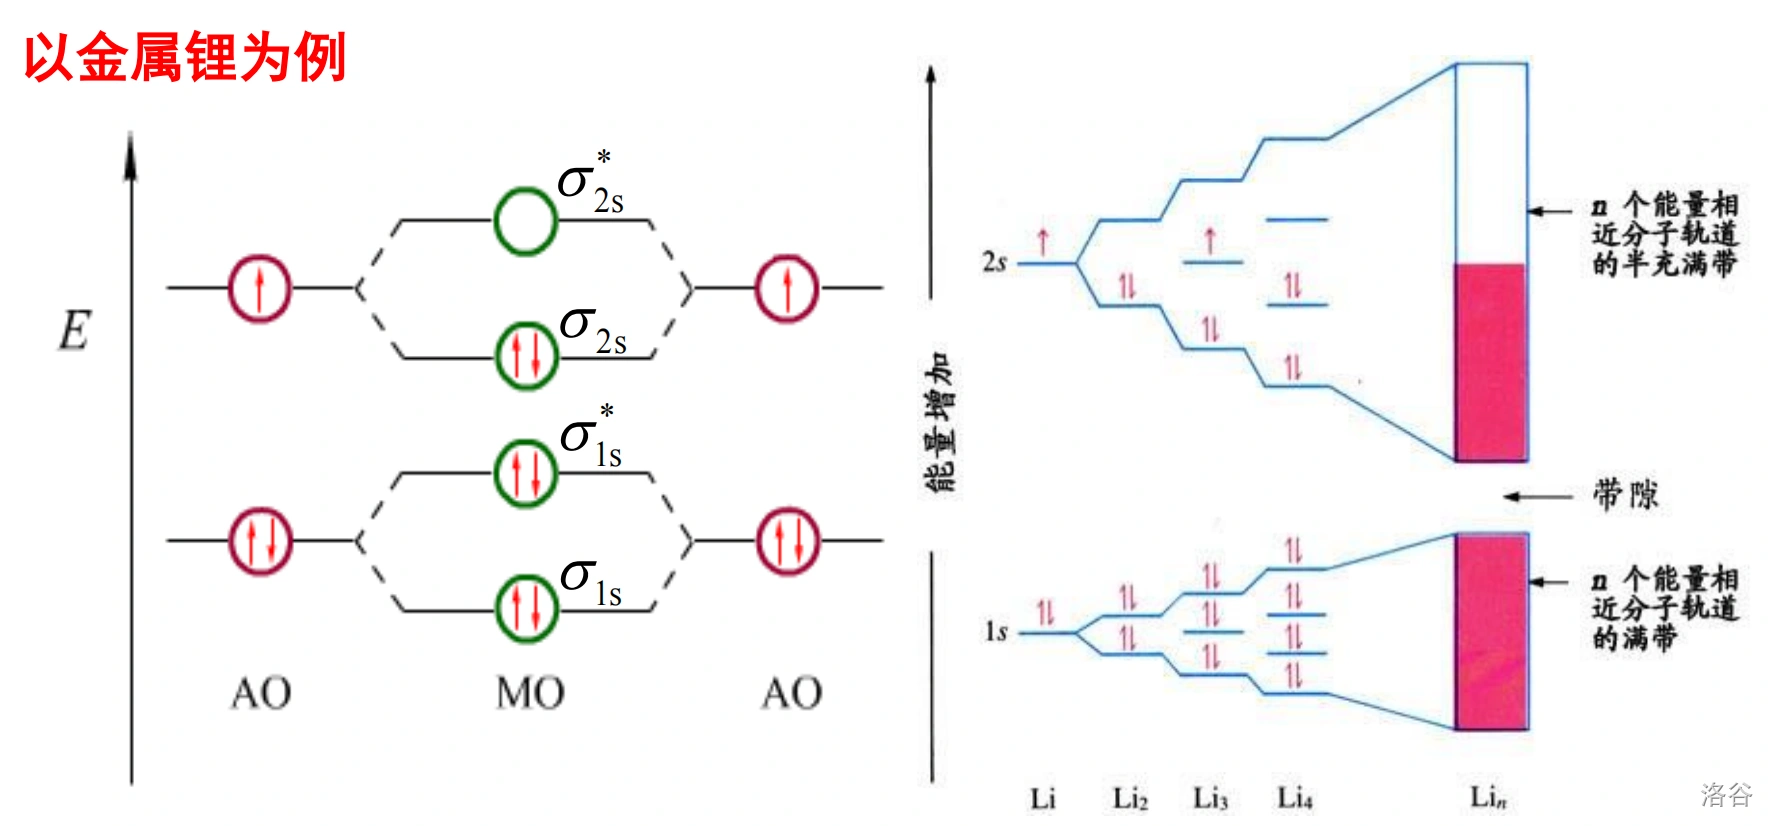
能带理论中的一些重要概念:
- 能带:一组连续状态的分子轨道;
- 导带:电子在其中能自由运动的能带;
- 价带:金属中最高的全充满能带;
- 禁带:能带和能带之间的区域.
例:金属 由 轨道组合而成的能带已填满电子,但它仍是导体. 原因是 原子的 空轨道形成一个空能带,该能带与 能带发生部分重叠,这样 能带上的电子就可以向 能带移动,因而金属镁的确能导电.
固体根据能带理论分类:金属的电导率随温度升高而下降,半导体的电导率随温度升高而上升.
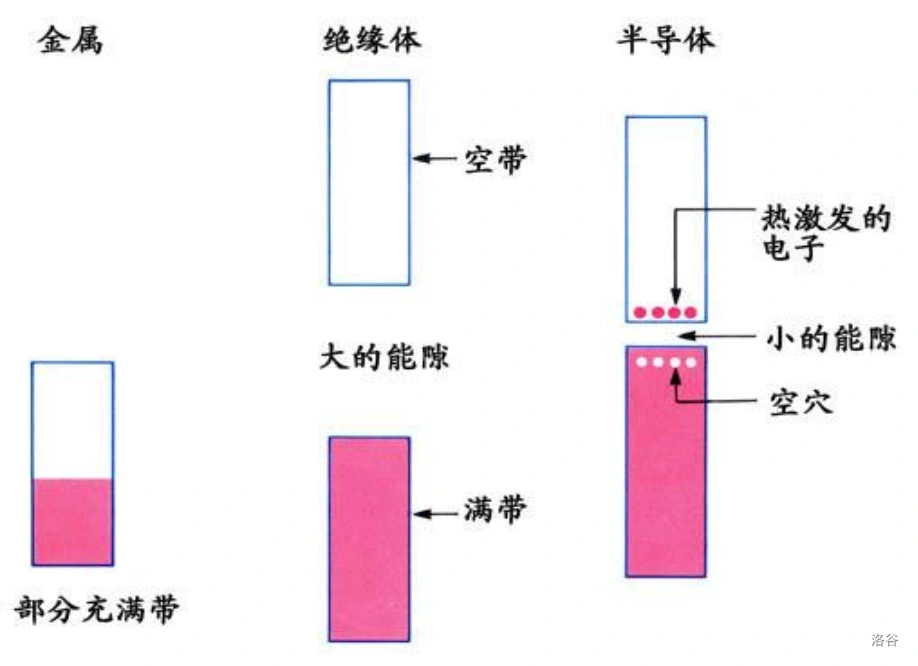
能带理论的应用:
- 金属的导电性:导电的能带有两种情形,一种是有导带,另一种是满带和空带有部分重叠(如 ),满带电子跃迁进入空带中,形成导带,使金属晶体导电;
- 金属的光泽:电子在能带中跃迁,能量变化的覆盖范围相当广泛,放出各种波长的光,故大多数金属呈银白色;
- 金属延展性:受外力时,金属能带不受破坏;
- 金属的熔点和硬度:一般说金属单电子多时,金属键强,熔点高,硬度大,如 和 熔点达 ; 和 单电子少,金属键弱,熔点低,硬度小.
3. 离子键与离子晶体#
3.1 离子键的形成与特点
活泼金属原子失去电子形成正离子,活泼非金属原子获得电子形成负离子,正、负离子靠静电引力结合,形成离子键.
离子键的特点:
- 本质是静电引力(库仑引力),即
- 没有方向性和饱和性(由库仑引力的性质所决定);
- 键的极性与元素的电负性有关.
3.2 离子堆积方式
阴离子为大球,作密堆积,形成空隙;阳离子为小球,填充空隙. 阴阳离子相互接触则稳定,配位数大则稳定.
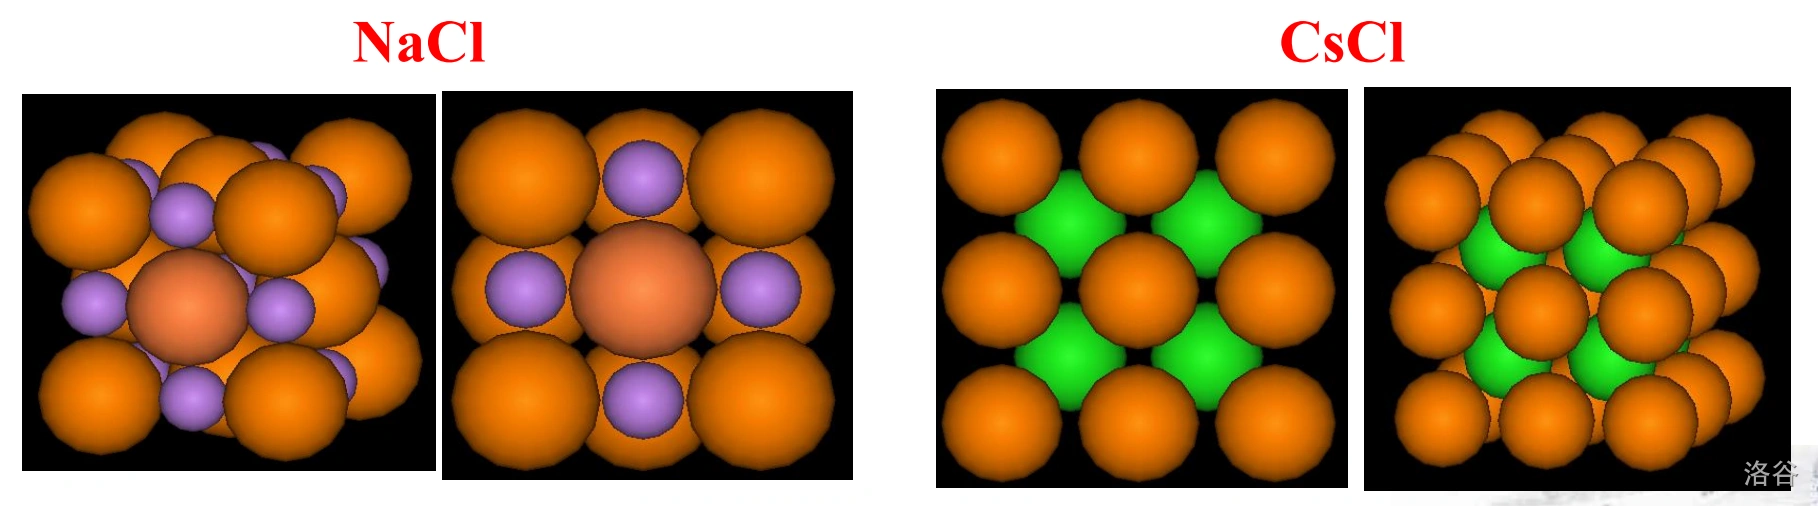
3.3 三种典型的 型离子晶体
设离子晶体中的某个离子. 如果它周围最近的异电性离子的数目为 ,则称 为该离子的配位数.
(1) 型:晶格为面心立方,配位比 . 晶胞中离子的个数为
在氯化钠晶体中,每个氯离子的周围都有 个钠离子,每个钠离子的周围也有 个氯离子.
(2) 型:晶格为简单立方,配位比 . 晶胞中离子的个数为
(3) 型(立方型):晶格为面心立方,配位比 . 占据立方体的 个顶点和 个面心, 占据八个小立方体中互不相邻的 个小立方体中心. 晶胞中离子的个数为
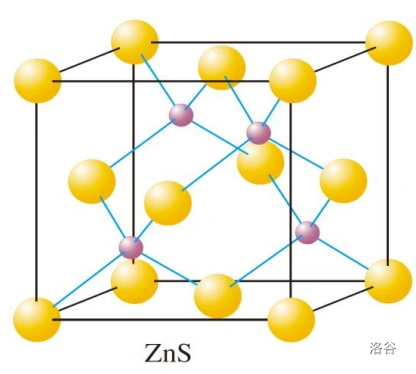
3.4 离子半径与配位数
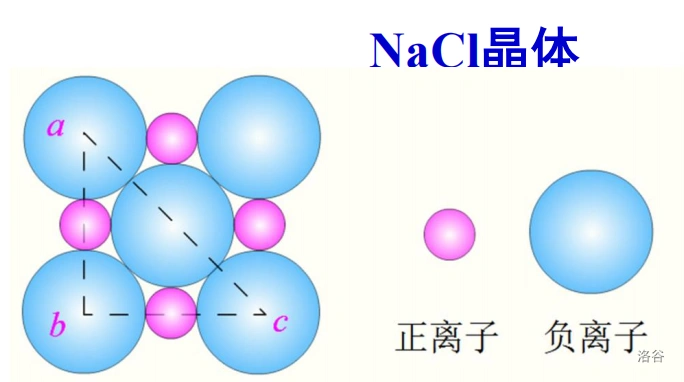
在 晶体一层横截面上,正、负离子恰好相互接触且同号离子也相互接触时,由几何关系
令 ,解得
由此得到半径比规则:
- :配位数 , 型;
- :配位数 , 型;
- :配位数 , 型.
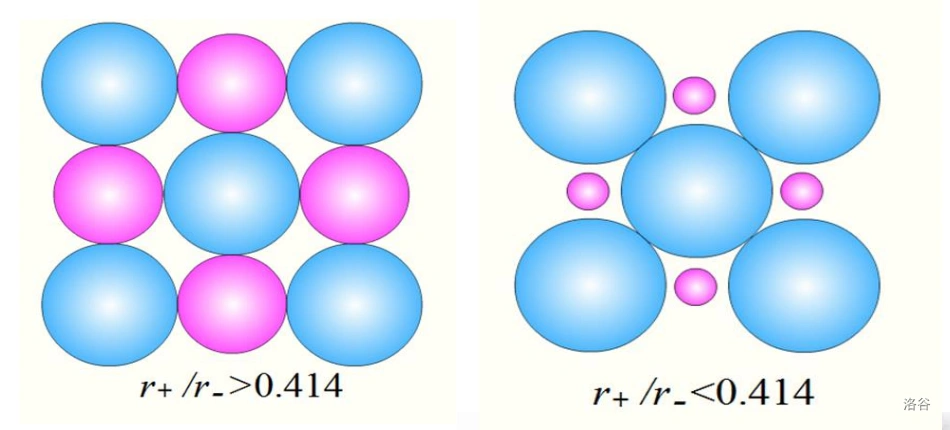
注意:半径比规则有例外,在不同的温度和压力下,离子晶体可形成不同晶型.
离子晶体较脆的原因:受外力作用时离子层发生相对滑动,同号离子相邻而产生排斥,晶体遂沿该面破裂.
3.5 晶格能
设 离子晶体. 如果它解离为自由气态离子,则称该过程所吸收的能量为晶格能,记为
即
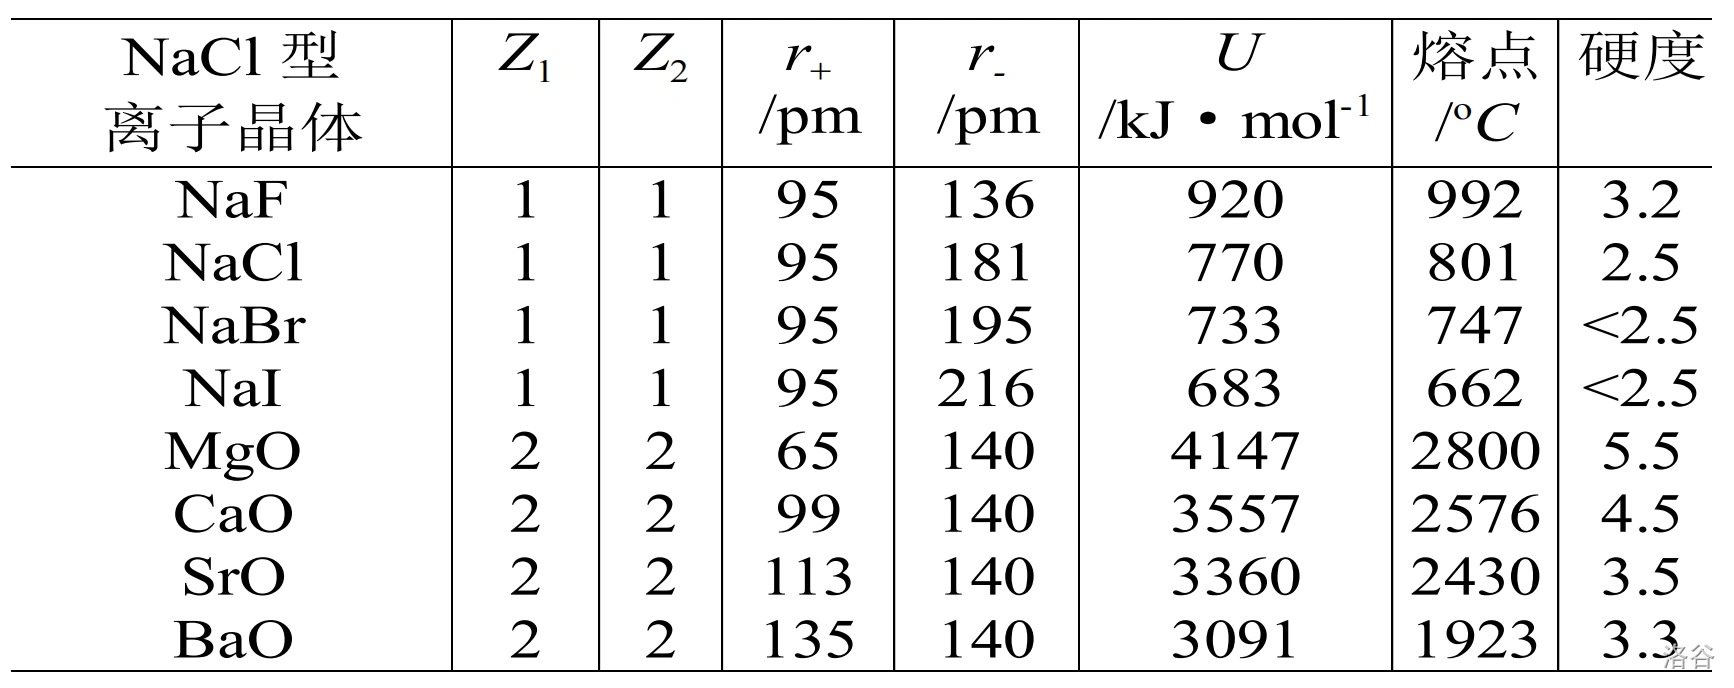
晶格能用于度量离子键的强度. 晶格类型相同时, 与正、负离子电荷数成正比,与离子间距离 成反比.
影响晶格能的因素:
- 离子的电荷(晶体类型相同时): 增大, 增大,如 ;
- 离子的半径(晶体类型相同时): 增大, 减小,如 ;
- 晶体的结构类型;
- 离子电子层结构类型:金属离子的电离能和非金属离子的电子亲和能对晶格能都有影响. 屏蔽作用越大,有效核电荷数越少,电离能越低,晶格能越小;加入电子后电子亲和能比电子成对(或互斥)能越大,放热越多,晶格能越小.
晶格能对离子晶体物理性质的影响:离子电荷数大、离子半径小的离子晶体晶格能大,相应表现为熔点高、硬度大.
3.6 离子极化
设在离子化合物中正、负离子的电子云分布在对方离子的电场作用下发生变形. 如果由此引起离子外形的变化,则称该现象为离子极化.
- 离子的极化力 :描述离子对其他离子变形的影响能力;
- 离子的极化率 :描述离子本身的变形性.
离子的电子构型:
- 稀有气体结构( 电子和 电子结构);
- 拟稀有气体结构( 电子结构);
- 含惰性电子对的结构( 电子结构);
- 不规则结构( 电子结构).
(1)离子变形性 的一般规律:
- 离子半径 : 愈大, 愈大;
- 负离子的极化率大于正离子的极化率;
- 正离子电荷少者极化率大,如 ;
- 负离子电荷多者极化率大,如 ;
- 离子的电子层构型:、 ,如 ,.
的排序:;.
(2)离子极化力 的一般规律:
- 离子半径 : 小者,极化力大;
- 离子电荷:电荷多者,极化力大;
- 离子的外层电子构型:、 .
(3)附加极化作用:负离子被极化后,在一定程度上增强了负离子对正离子的极化作用,结果正离子变形被极化;正离子被极化后,又增加了它对负离子的极化作用. 这种加强的极化作用称为附加极化.
注意:当正、负离子混合在一起时,着重考虑正离子的极化力与负离子的极化率,但是 构型的正离子(如 、 等)也要考虑其变形性.
(4)离子极化对化合物性质的影响:
- 键型过渡(离子键向共价键过渡):如 核间距依次缩短, 与 的半径之和为 ,而 实测核间距仅为 ,键型由离子键向共价键过渡;
- 晶型改变:、、 的 分别为 、、,理论晶型均为 型,实际晶型 、 为 型(配位数 ), 为 型(配位数 );
- 性质改变(溶解度、熔沸点、颜色):、 为白色, 为淡黄色, 为黄色;溶解度 ; 易溶于水, 难溶于水.
例:在 中, 半径小,又是 电子构型,因此 有很大的极化力,使 发生显著的变形, 和 之间的化学键有较显著的共价性,故 具有较低的熔沸点().
4. 分子晶体、原子晶体与混合晶体#
4.1 分子晶体
分子晶体的结构:
- 分子间以分子间作用力或氢键结合;
- 分子晶体晶格中的微粒是分子;
- 球形或近似球形的分子采用密堆积的方式形成晶体.
分子晶体的特征(原因是分子间作用力弱):
- 较低的熔沸点、易升华;
- 硬度小;
- 一般都是绝缘体,熔融也不导电.
4.2 原子晶体
原子晶体的结构:
- 原子晶体的晶格结点上是中性原子;
- 原子之间以共价键结合,形成原子晶体;
- 共价键有方向性与饱和性,故原子晶体为低配位数堆积(非密堆积,低密度).
原子晶体的特征(原因是共价键键能大,达数百 ):熔点高,硬度大,熔融不导电. 属原子晶体的物质为数不多,如金刚石、单晶硅、、、硼晶体.
4.3 混合型晶体与晶体缺陷
(1)层状晶体——石墨:
- 同一层: 键长为 , 原子采用 杂化轨道,与周围三个 原子形成三个 键,键角为 ;每个 原子还有一个 轨道,垂直于 杂化轨道平面, 电子参与形成了 键,这种包含着很多原子的 键称为大 键;
- 层与层间:距离为 ,靠分子间力结合起来.
石墨晶体既有共价键,又有分子间力,是混合键型的晶体. 大 键中的电子沿层面活动力强,与金属中自由电子类似,故石墨沿层面电导率大. 石墨具有良好的导电传热性,层间结合力弱易滑动,故又常用作润滑剂.
(2)晶体缺陷:
- 本征缺陷:由于晶体中晶格结点上的微粒热涨落所导致的缺陷;
- 杂质缺陷:由于杂质进入晶体后所形成的缺陷.